深度解析医学证据,lxfs.net为你支撑决策
简明总结
本研究回顾性分析中国单中心15例先天性神经母细胞瘤:8例在产前发现,7例在出生后28天内,12例原发于肾上腺。15例均接受完整切除,仅1例接受辅助化疗;13例获得完整随访,随访1~76个月,中位10个月,1例术后6个月影像提示复发。分子结果报告11例接受MYCN检测,其中1例为“异质性扩增”(‘heterogeneous’amplification)、8例拷贝数增益(gain)、2例正常;该异质性扩增病例的后续微阵列未检出MYCN扩增。4例KMT2A(11q23)缺失检测均阴性。NSE可辅助术前诊断,但术后升高不一定代表复发,正常亦不能排除复发,应结合影像随访。
摘要
目的:本研究旨在阐明中国婴儿先天性神经母细胞瘤的临床病理特征、分子谱及预后结局。
方法:对2017—2025年中国某单中心15例经病理确诊的先天性神经母细胞瘤开展回顾性分析。评估临床、影像、病理特征,并采用荧光原位杂交(FISH)检测MYCN扩增和KMT2A重排。
结果:队列纳入15例患者,男女比例为8∶7。8例产前检出,7例在出生后28天内检出。多数肿瘤(12/15)发生于肾上腺。术前血清神经元特异性烯醇化酶(NSE)升高较香草扁桃酸(VMA)更敏感。所有患者均接受完整切除;1例接受辅助化疗,1例复发。未发现MYCN扩增或KMT2A重排。
结论:在这一中国单中心队列中,先天性神经母细胞瘤表现出良好的生物学行为。完整切除获得了良好结局。NSE联合影像检查有望用于这些患儿的术后预后评估和复发监测。
引言
神经母细胞瘤是2岁以下儿童最常见的颅外实体恶性肿瘤。其中一个特殊亚群为先天性神经母细胞瘤,其临床病程难以预测,可能出现自发消退、分化为良性病变,或伴随转移的恶性进展。这些不同结局增加了临床诊断、治疗决策和预后评估的复杂性。本研究回顾性分析15例患者的临床资料,旨在描述其临床病理及分子生物学特征,为提高诊断准确性和改进治疗方法提供参考。
材料与方法
本研究回顾性收集2017年8月至2025年10月在武汉儿童医院住院并接受治疗的先天性神经母细胞瘤患儿。纳入标准如下:(1)在出生后28天内确诊;(2)接受肿瘤外科切除,包括完整切除或姑息性切除;(3)术后病理证实为神经母细胞瘤;(4)具有完整的临床、影像、手术和病理资料;(5)获得患者监护人对随访及数据分析的知情同意。
所有肿瘤标本均以10%中性缓冲福尔马林固定,常规脱水并石蜡包埋。制备厚度3.5 μm的连续切片,进行苏木精-伊红(H&E)染色以作常规组织病理学评估。组织化学分析评估的标志物包括Phox2B、突触素(Syn)、神经丝蛋白(NF)、神经元特异性烯醇化酶(NSE)及嗜铬粒蛋白A(CgA)。部分病例采用FISH评估MYCN和/或KMT2A(11q23)基因状态。所有病理切片均由两名高年资主治病理医师独立复阅并确认诊断。
结果
| 临床资料与实验室检查结果
队列包括15例患儿,男女比例为8∶7。8例在孕32~39周(平均孕周36周)经产前超声发现腹部肿块。7例在出生后28天内确诊,其中2例因黄疸就诊,5例因持续哭闹等症状而接受影像检查。肿瘤主要位于肾上腺,共12例(左侧10例、右侧2例);另3例分别位于纵隔、颈部及腹膜后,与肾上腺和肾脏界限清楚(表1)。15例肿瘤均表现出符合神经母细胞瘤的影像特征,包括11例实性病变和4例囊性病变。病例3在孕33周行产前MRI,其T2加权成像(T2WI)显示左侧肾上腺有圆形、不均质肿块,内见液-液平面(图1A、B)。婴儿出生后,同一病变的CT表现为以低密度为主的混杂密度肿块,内含多个斑片状高密度区(图1C、D)。
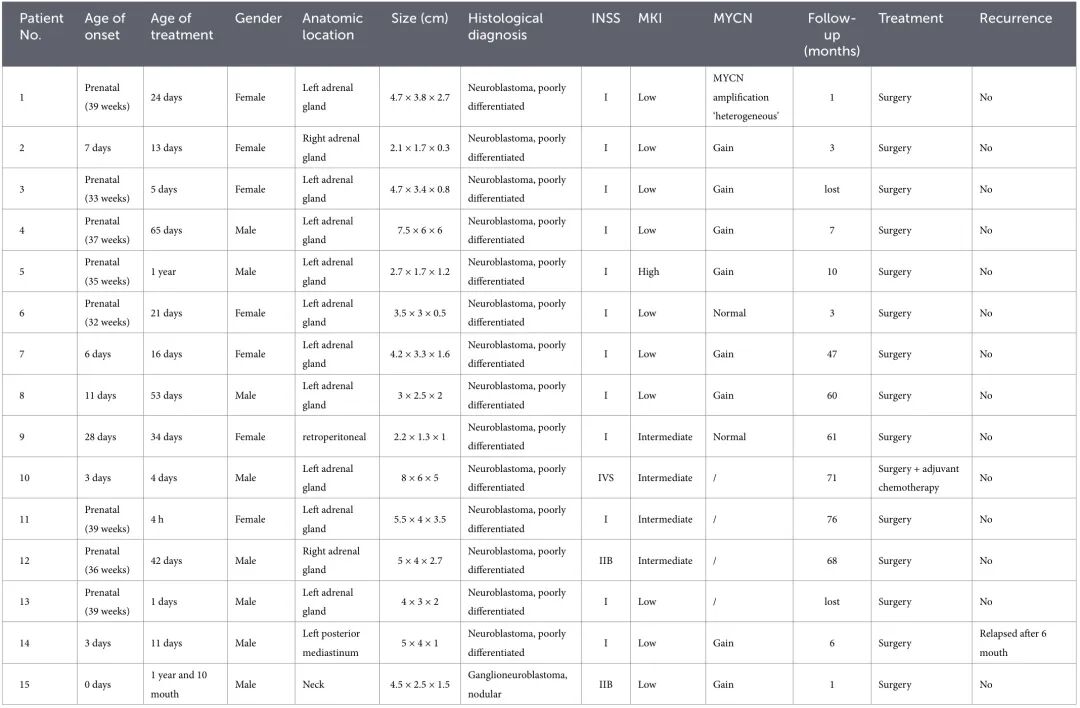
表1|15例患者的临床病理、分子及随访资料。
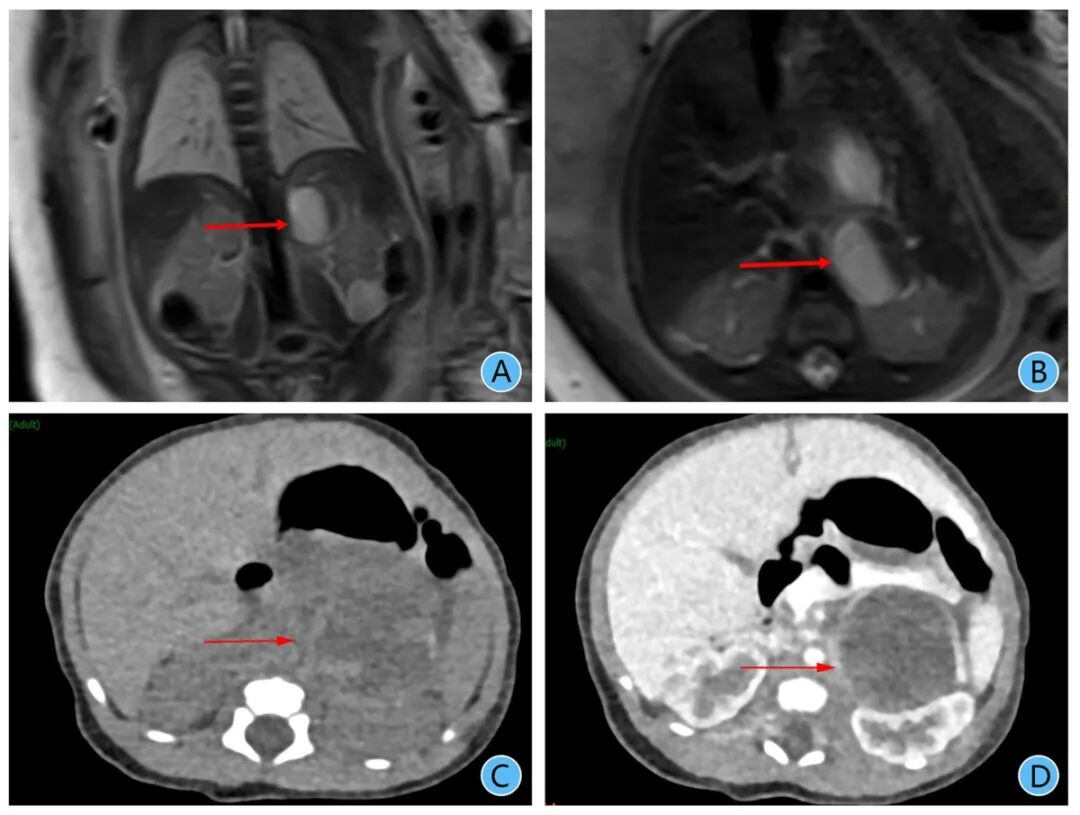
图1|(A)孕晚期T2加权MRI冠状位显示胎儿左侧肾上腺区圆形混杂信号病灶,内见液平面;(B)同一T2加权MRI序列轴位同样显示胎儿左侧肾上腺区圆形混杂信号病灶,内见液平面;(C)出生后CT平扫显示相应区域以低密度为主的混杂密度病灶,内有多个斑片状高密度区;(D)出生后增强CT显示同一以低密度为主的混杂密度病灶,内有多个斑片状高密度灶,未见明显强化。
实验室分析显示,15例患者中有12例(80%)接受术前血清NSE检测,其中11例升高,1例正常(表2)。这12例患者中有10例收集到术后NSE数据。所有患者的NSE均有不同程度下降,其中5例恢复正常。所有患儿均接受肿瘤完整切除。对12例有术后NSE随访数据的患者开展了47~71个月的术后随访。其中7例NSE恢复至正常参考范围,5例持续升高。术后NSE升高的5例分为两组:3例为一过性升高,3个月内恢复正常;病例8和9在连续随访检查中NSE反复波动。尽管两例NSE长期偏高,但整个随访期间均未观察到肿瘤复发,分别在术后47个月和49个月逐渐接近正常范围。术后NSE正常的7例患者中,1例出现肿瘤复发,原发肿瘤位于左后纵隔。15例患者中有13例在术前完成VMA定量检测,其中2例升高。
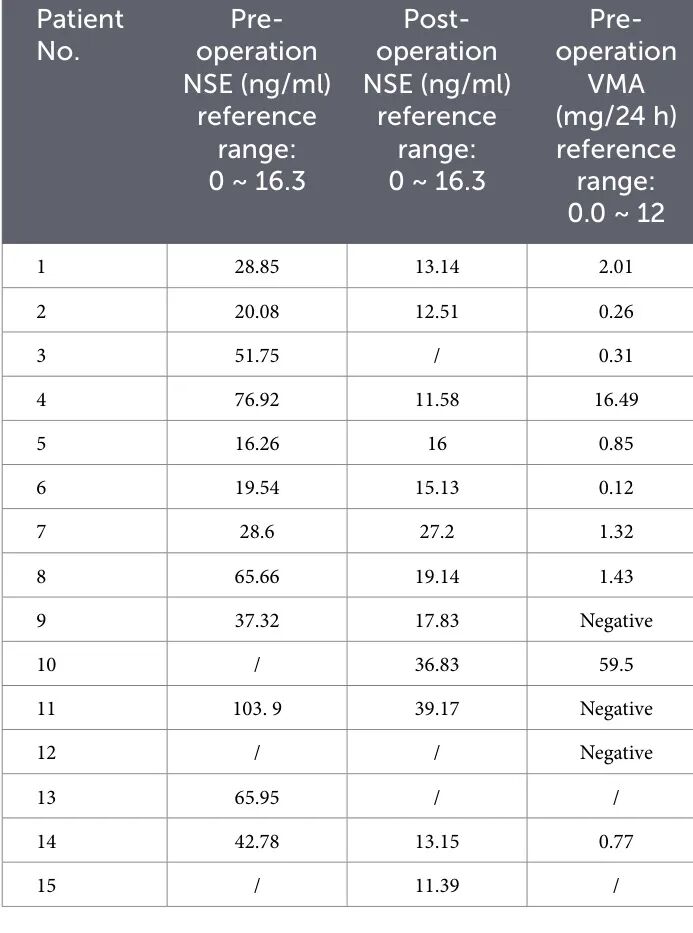
表2|术前及术后NSE与VMA数值。
| 病理学检查
| 大体病理
15例肿瘤的大体检查显示,11例为实性,4例为囊性。肿瘤直径为2.1~7.5 cm,平均直径4.4 cm。实性肿瘤切面灰红、质软,呈特征性鱼肉样外观(图2A)。囊性肿瘤的囊腔内含混浊暗红色液体;囊壁光滑,厚约0.1~0.3 cm(图3A)。
| 组织学分析
在15例患儿中,组织病理学评估将14例诊断为分化差型神经母细胞瘤,1例归为复合性神经母细胞性肿瘤。其中4例为特殊亚型,即囊性神经母细胞瘤。
分化差型实性神经母细胞瘤的镜下检查显示,低倍镜下肿瘤细胞呈巢状或结节状排列,其间由纤细的纤维血管间质分隔(图2B)。结节内可见神经毡背景(图2C)。肿瘤细胞呈典型小圆蓝细胞形态,核质比高,核分裂象多见(图2D)。
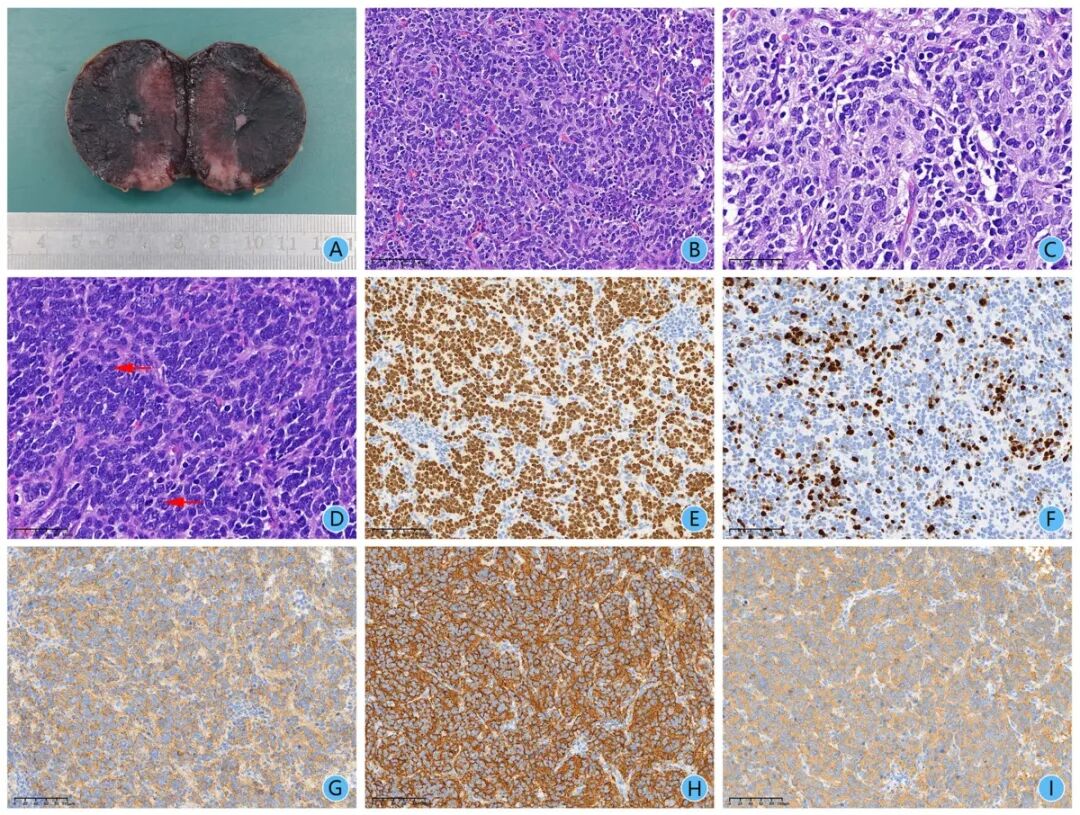
图2|(A)实性神经母细胞瘤大体标本,切面灰红、质软、呈鱼肉样;(B)组织切片(H&E,×200)显示分化差型肿瘤,肿瘤细胞呈巢状及结节状排列,其间由纤细的纤维血管间质分隔;(C)较高倍镜下(H&E,×400)可见结节背景内的神经毡结构;(D)肿瘤细胞呈典型小圆蓝细胞形态,核质比增高,核分裂象多见(H&E,×400);(E)Phox2B免疫组化染色呈弥漫强阳性表达(IHC,×200);(F)Ki-67增殖指数约20%(IHC,×200);(G)嗜铬粒蛋白A(CgA)呈弥漫强阳性免疫反应(IHC,×200);(H)突触素呈弥漫强阳性表达(IHC,×200);(I)神经元特异性烯醇化酶(NSE)呈弥漫强阳性染色(IHC,×200)。
囊性神经母细胞瘤主要表现为囊性结构,具有较厚的纤维性囊壁(图3B)。小圆蓝肿瘤细胞沿囊壁内表面(图3C,红箭头)及囊壁内(图3C,蓝箭头)呈巢状或结节状排列。高倍镜下可见这些小圆蓝肿瘤细胞在囊壁内呈巢状聚集(图3D、E)。
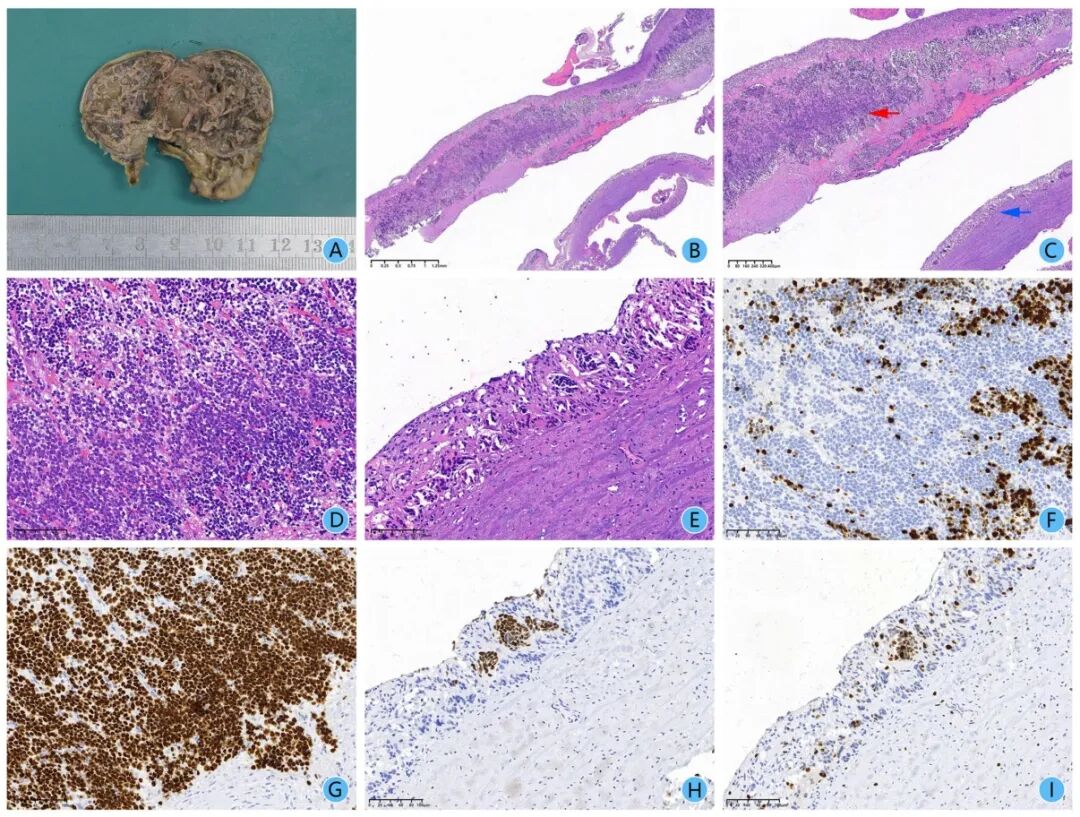
图3|(A)完整的囊性神经母细胞瘤大体标本。可见单个囊腔,无明显实性成分。囊腔内有血凝块及坏死组织,囊壁光滑,厚约0.1~0.3 cm。(B)囊壁较厚,主要由纤维组织构成(H&E,×2)。(C)低倍镜下,小圆蓝肿瘤细胞在囊壁内(红箭头所示)及囊壁内表面(蓝箭头所示)呈巢状或结节状排列(H&E,×4)。(D)高倍镜下可见这些小圆蓝肿瘤细胞在囊壁内呈巢状聚集(H&E,×200)。(E)同样,高倍镜下可见小圆蓝肿瘤细胞在囊内壁呈结节状聚集(H&E,×200)。(F)免疫组化分析显示囊壁内Ki-67增殖指数约20%(IHC,×200)。(G)囊壁内肿瘤细胞Phox2B阳性(IHC,×200)。(H)囊内壁肿瘤细胞亦呈Phox2B阳性(IHC,×200)。(I)囊内壁Ki-67增殖指数约8%(IHC,×200)。
唯一1例复合性神经母细胞瘤镜下可见多个结节。如图4A所示,所检查切片内可见4个结节,每个结节含有不同的神经母细胞瘤成分(图4B~D)。部分区域表现出间变特征(图4E)。结节间区域(图4A标记区域5/图4F)由纤维间质构成,缺乏施万细胞间质。
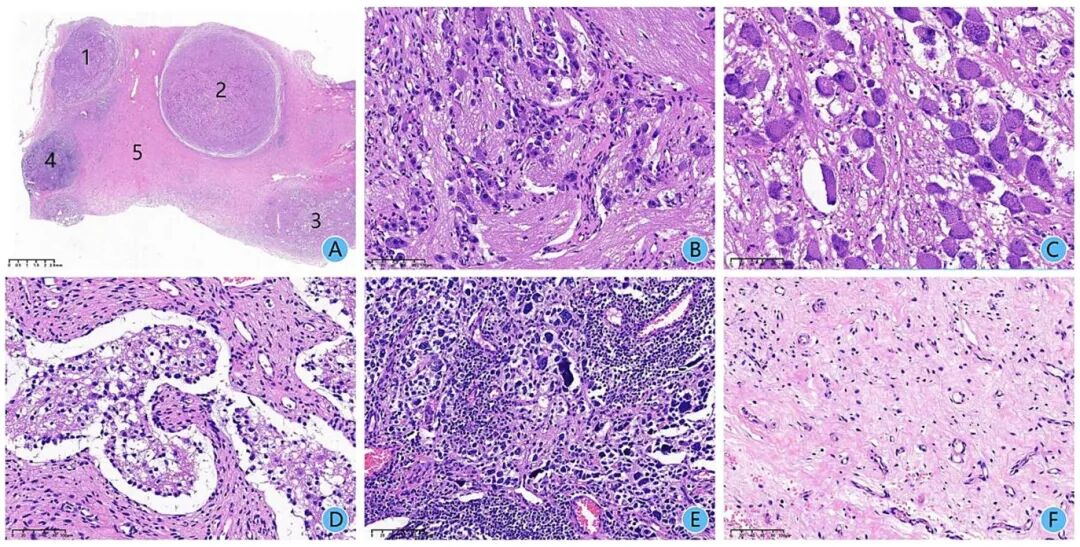
图4|(A)镜下由多个结节组成的复合性神经母细胞瘤;本切片显示4个结节(标记1、2、3、4)及结节间区域(标记5)(H&E,×0.6);(B)结节1为分化型神经母细胞瘤(H&E,×200);(C)结节2为混合型节细胞神经母细胞瘤(H&E,×200);(D)结节3亦为混合型节细胞神经母细胞瘤(H&E,×200);(E)结节4为分化差型神经母细胞瘤,伴部分细胞间改变(H&E,×200);(F)高倍镜下,结节间区域由纤维间质构成,未见施万细胞间质(H&E,×200)。
增殖活性评估显示,15例中10例核分裂-核碎裂指数(MKI)低、4例中等、1例高。
| 免疫组织化学分析
所有15例患儿的肿瘤组织免疫组化评估均证实表达神经母细胞瘤特异性标志物(图2E~I、图3F~I)。所有病例Phox2B均呈弥漫强阳性。CgA和Syn在13例中弥漫阳性,其余2例局灶阳性。Ki67、NSE、S-100及NF等其他标志物呈不同程度表达(表3)。
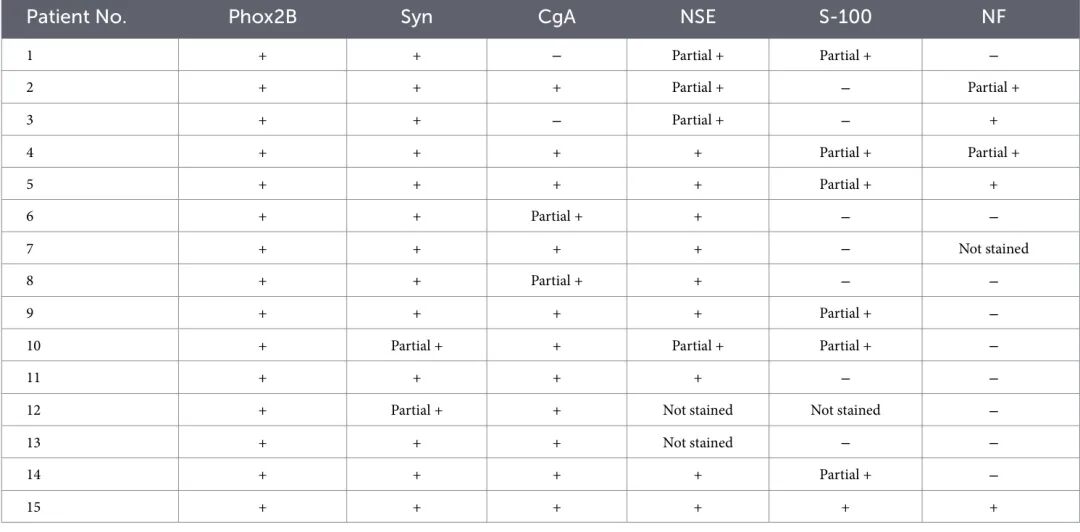
表3|肿瘤标本的免疫组织化学染色结果。
| 分子遗传学分析
本组15例患儿中,11例接受MYCN基因扩增检测,其中1例呈MYCN“异质性扩增”、8例MYCN拷贝数增益、2例NMYC状态正常。如图5A所示,病例1为MYCN“异质性扩增”,扩增存在于不足10%的肿瘤区域,其余区域检出非扩增细胞。
该患者随后接受针对儿童神经母细胞瘤的全基因组微阵列分析,发现20处获得性拷贝数变异(CNV)异常,其中6处与神经母细胞瘤直接相关。值得注意的是,未检出MYCN基因扩增,1p或11q染色体区域亦未见杂合性缺失(LOH)。相反,17q11.2~q25.3区域出现增益。染色体倍性接近三倍体,DNA拷贝数谱仅显示以整条染色体数目改变为特征的染色体数目异常(NCA)。11例接受MYCN扩增评估的患者中,有4例同时接受KMT2A(11q23)基因缺失检测,结果均为阴性,如图5B所示。
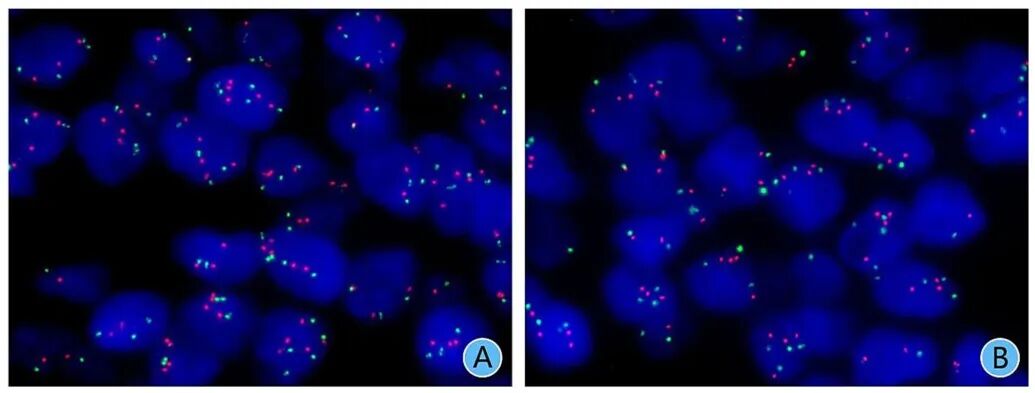
图5|(A)MYCN基因扩增检测结果显示拷贝数增益(×1,000);(B)KMT2A(11q23)基因缺失检测结果正常(×1,000)。
| 治疗
15例患者中,仅1例原发肿瘤位于左侧肾上腺并伴肝转移的患者,按《儿童神经母细胞瘤专家共识(2015)》规定的高危方案接受术后化疗。其余14例患者在手术前后均未接受任何放疗或化疗。根据国际神经母细胞瘤分期系统(INSS),分期分布为:Ⅰ期12例、Ⅱ期2例、Ⅳ期1例。
| 随访
随访评估截至2025年10月30日。2例失访,13例有完整随访资料,随访时长1~76个月,中位随访10个月。随访结局显示,12例患儿无瘤生存。但1例原发纵隔肿瘤患者在术后6个月CT检查发现纵隔阴影,提示肿瘤复发。
讨论
神经母细胞瘤是一种具有不同神经母细胞分化程度和施万细胞间质成熟阶段的肿瘤,起源于神经嵴的神经外胚层细胞,是儿童最常见的颅外实体恶性肿瘤。“新生儿神经母细胞瘤”特指在产前或出生后最初28天内确诊的病例。儿童肿瘤协作组(COG)统计与数据中心的资料显示,新生儿神经母细胞瘤约占所有神经母细胞瘤的5%。
本研究纳入15例确诊先天性神经母细胞瘤的患儿。得益于产前诊断方法的出现及广泛应用,8例在孕32~39周经超声确诊。与Kostyrka B的研究一致,这8例的病变均位于肾上腺。这一比例明显高于常规神经母细胞瘤,后者的相应比例约为50%。除上述8例产前检出病例外,本队列还包括7例新生儿病例(出生后28天内)。其中4例起源于肾上腺,其余3例位于其他部位,包括颈部、腹膜后和后纵隔。这些原发灶分布特征与既往研究一致。更值得关注的是,本研究所有囊性神经母细胞瘤均起源于肾上腺。一些研究认为,围产期神经母细胞瘤及其囊性变异型的发生,可能与肾上腺发育过程中神经母细胞的结节状聚集有关。
准确的病理识别对先天性神经母细胞瘤的诊断及亚型划分至关重要。根据第5版WHO儿童肿瘤分类,推荐采用覆盖神经元和神经嵴标志物的免疫组化联合面板,包括Phox2B、Syn、NF及CgA,以辅助病理诊断。本研究15例Phox2B免疫组化均呈弥漫强阳性;其在上述标志物中诊断特异性最高,即使在未分化型神经母细胞瘤中也能保持稳定的免疫反应性。Syn和CgA在13例中弥漫阳性,另2例局灶阳性。NF表达程度不一。此外,S100蛋白可特异性标记施万细胞间质成分,有助于区分神经母细胞瘤与形态相似的其他神经母细胞性肿瘤,并作为病理鉴别诊断的补充指标。总体而言,这些生物标志物的免疫组化表达模式符合WHO及既往研究确立的诊断标准。
MYCN癌基因扩增与肿瘤的侵袭性生物学行为密切相关,是神经母细胞瘤风险分层体系中最重要的独立预后危险因素。美国国立综合癌症网络(NCCN)肿瘤学临床实践指南神经母细胞瘤专家组主张,所有神经母细胞瘤病例均应评估MYCN扩增状态,包括结节型节细胞神经母细胞瘤中的神经母细胞瘤结节成分。
在神经母细胞瘤的节段性染色体异常中,11号染色体长臂(11q)遗传物质缺失是研究最充分的异常,也是预后不良的独立指标。对于18个月以上的患者,节段性染色体异常,尤其是11q缺失,与较低的无事件生存率和总生存率相关。国际神经母细胞瘤风险组(INRG)生物学委员会建议对神经母细胞瘤开展MYCN和KMT2A基因FISH检测。本研究11例先天性神经母细胞瘤均未见MYCN基因扩增,4例KMT2A(11q23)基因分析结果阴性。这些观察提示,该亚型与常规神经母细胞瘤之间可能存在分子差异。不过,15例的小样本量构成本研究的局限,可能影响结果的普适性。
本研究病例15的原发肿瘤在22个月随访期间逐渐增大,最终接受完整手术切除。组织病理学分析显示,其成分异质,包括分化差型神经母细胞瘤(部分细胞呈间变)、分化型神经母细胞瘤、混合型节细胞神经母细胞瘤及成熟的中间型节细胞神经瘤,并伴同步颈部淋巴结转移。部分独立肿瘤结节明显缺乏施万细胞间质,与既往文献报道一致。该肿瘤实体包含一个特殊亚型,即复合性神经母细胞瘤,被归入结节型神经母细胞瘤(Neuroblastoma, nodular,NBn)。其特征是肿瘤内存在多个界限清楚的结节性病变,每个结节代表不同神经母细胞分化阶段的成分(如分化差型、分化型)。与常规结节型神经母细胞瘤不同,整体肿瘤背景明显缺乏施万细胞间质,各独立结节内的肿瘤细胞源自克隆上不同的细胞群,表现出显著的生物学异质性。一些学者主张在今后的国际神经母细胞瘤病理分类(INPC)修订中纳入复合性神经母细胞瘤。根据现有文献,这种多成分组织学模式符合NBn的“年龄相关成熟序列”特征,即在肿瘤进展过程中,不同克隆成分对应不同的分化和成熟阶段。病例15出现颈部淋巴结转移,表明瘤内存在具有生物学侵袭性的克隆。这与NBn的临床及病理学认识一致,即预后主要受侵袭性克隆影响。尽管病例15未见MYCN扩增及KMT2A(11q23)异常,且MKI较低,但间变性结节的存在可能解释其侵袭性生物学行为。
本研究表明,血清NSE是先天性神经母细胞瘤相对可靠的术前诊断生物标志物,而VMA的诊断价值相对有限。不过,将NSE作为术后复发早期检出的唯一指标,其效能受到限制。术后NSE一过性升高或动态波动,可能是肿瘤切除后的非特异性病理生理反应,而非明确的复发标志。此外,NSE浓度正常并不能排除复发,本研究即有肿瘤复发时NSE仍处于正常范围的病例。因此,临床诊断及管理应明确区分这两种生物标志物的诊断作用。术后监测应超越对单一生物标志物的依赖,实施将定期血清NSE评估与放射影像等影像学检查相结合的综合监测策略。这一多维方法可弥补NSE测量的固有限制,促进更早识别复发风险,并最终改善患儿的长期结局。
值得强调的是,血清NSE水平与影像表现的动态改变与疾病状态具有较强相关性,是监测术后恢复及早期复发风险的可靠指标。因此,这些参数是先天性神经母细胞瘤临床随访方案的重要组成部分。总体而言,先天性神经母细胞瘤预后似乎良好,多数患儿在手术切除后不需要辅助放疗或化疗,而是接受长期规范的临床监测。本单中心回顾性研究纳入15例确诊先天性神经母细胞瘤患儿,术后仅观察到1例肿瘤复发,样本量有限。本研究结果提示,单独检测血清NSE不能可靠预测肿瘤复发,而NSE联合影像检查有望用于这些患儿的术后预后评估及复发监测。仍需进一步开展大样本、多中心临床研究,以验证这一结论并建立规范的术后随访方案。
伦理声明
涉及人类的研究获得武汉儿童医院医学伦理委员会批准。研究遵照当地法规及机构要求开展。参与本研究的书面知情同意由受试者的法定监护人/近亲属提供。
文献来源
Zhu L, Wu Y, Zhang W, Feng Q, Chen D, Liu L. Clinical and pathological characteristics of congenital neuroblastoma in 15 Chinese infants: a retrospective analysis from a single-center. Frontiers in Medicine. 2026;13:1854318. DOI: 10.3389/fmed.2026.1854318.