深度解析医学证据,lxfs.net为你支撑决策
论坛导读:抗IgLON5病是2014年才被定义的一种神经系统疾病,其独特之处在于同时具备自身性脑炎与神经退行性tau蛋白病的双重特征。患者血清和(或)脑脊液中存在针对神经元表面蛋白IgLON5的自身抗体,临床以特征性睡眠障碍、步态不稳、延髓功能障碍和异常运动为核心表现,病程多呈慢性进展,对免疫治疗的反应显著逊于其他神经元表面抗体相关脑炎。神经病理学研究揭示该病的标志性病变为下丘脑和脑干被盖部受累的3-repeat与4-repeat tau蛋白病,tau包涵体主要出现于病程晚期,而早期脑组织可无tau沉积。这一时间顺序、IgLON5抗体对细胞骨架的直接破坏作用以及被动转移模型的证据共同支持自身免疫启动、tau病理继发的病理演进假说。
在经典的神经病学分类中,自身免疫性脑炎与神经退行性疾病通常被视为两个边界清晰的范畴:前者由抗体或T细胞介导的炎症攻击神经元,免疫治疗可能有效;后者由蛋白错误折叠与聚集驱动病程不可逆,缺乏病因性干预手段。抗IgLON5病的出现使这一二分法面临根本性挑战。2014年,Graus、Santamaria及其合作者在一组以睡眠异常、步态不稳和脑干症状为表现的患者中鉴定出一种针对未知神经元表面蛋白的抗体,并将靶抗原命名为IgLON5。随后的脑尸检结果出乎预料:两例患者的脑内存在一种此前未被分类的神经元tau蛋白病,主要累及下丘脑和脑干被盖部,同时含有3-repeat和4-repeat tau异构体。一个由抗体定义的疾病,其病理终点却是典型的神经退行性包涵体病。
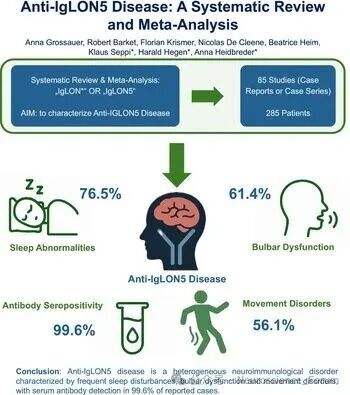
doi: 10.1111/ene.70465.
十年后的今天累积的证据正在弥合这一表面矛盾。IgLON5抗体对靶蛋白的不可逆剥夺、对神经元骨架的组织性破坏,以及tau沉积在疾病时间轴上的滞后出现共同指向一个抗体先行、tau随后的病理级联。抗IgLON5病因而不仅是一种新的自身免疫性脑炎亚型,更提供了一个在人类中自然发生的实验模型用以追问一个更普遍的问题:免疫损伤在多大程度上、通过何种途径,足以启动或加速神经退行性包涵体的形成?
IgLON5蛋白与抗体:致病机制的起点
IgLON5属于免疫球蛋白样细胞黏附分子家族,表达于神经元和少突胶质细胞的表面,其生理功能尚未完全阐明,但已有证据提示其参与突触组织与细胞骨架的调控。抗IgLON5 IgG是疾病的标志,可在血清和(或)脑脊液中检出,约10%的患者仅血清阳性而脑脊液阴性,因此单一标本检测可能造成漏诊。该病与HLA-DRB1*10:01和HLA-DQB1*05:01等位基因存在强关联,同时携带两个风险等位基因的个体患病风险约升高50倍,这一遗传信号将抗IgLON5病牢牢锚定在自身免疫性疾病的谱系之中。
然而,抗IgLON5病的免疫学特征与抗NMDAR脑炎或抗LGI1脑炎存在关键差异。其脑脊液炎症改变通常轻微:仅20%~30%的患者出现轻度细胞增多,约40%~50%有蛋白轻度升高,寡克隆区带阳性率约15%。更重要的是抗体对靶抗原的作用方式不同于单纯的功能阻断。体外实验显示患者IgLON5抗体与细胞表面IgLON5结合后引起IgLON5簇的不可逆性减少,并伴随神经元细胞骨架的解组织。这一剥夺性效应意味着抗体不仅暂时干扰蛋白功能,而是从根本上改变了神经元的结构稳定性,为后续的退行性改变埋下了伏笔。
从炎症到包涵体:tau病理的时空演进
抗IgLON5病最具鉴别意义的病理特征是下丘脑与脑干被盖部受累的3R/4R tau蛋白病。异常过度磷酸化的tau聚集主要位于神经元内呈吻尾方向的严重度梯度分布,形态学上难以归入现有的任何tau蛋白病分类。然而,真正具有机制启示意义的并非tau包涵体本身,而是其时间性。
早期死亡的抗IgLON5病患者脑内可以完全没有tau沉积,tau病理仅在病程迁延的病例中才充分显现。这一观察直接挑战了tau蛋白病是原发驱动因素的假说,将tau包涵体置于疾病级联的下游位置。支持这一时序模型的实验证据来自多个层面。在被动转移小鼠模型中,脑室内输注患者来源的抗IgLON5抗体可诱发海马投射区域的tau磷酸化,磷酸化位点呈现表位选择性(pS396/pS404),并伴有小胶质细胞激活。细胞水平的研究进一步揭示IgLON5抗体通过诱导神经元表面离子通道的聚集而引起急性神经元过度兴奋,过度兴奋状态进而触发病理性tau错误定位与磷酸化。换言之,抗体并非直接制造包涵体,而是通过扰乱神经元的电活动稳态与骨架动力学将细胞推入一种易于发生tau病理的脆弱状态。
由此可以勾画出一条尚待精细填充的病理级联:抗IgLON5抗体结合并剥夺膜表面IgLON5 → 神经元黏附与骨架信号紊乱、离子通道分布异常 → 神经元高兴奋性与轴突稳态失衡 → tau异常磷酸化与聚集 → 在病程足够长的患者中最终形成可检出的神经元tau包涵体,并伴随不可逆的神经元丢失。这一模型将抗IgLON5病置于自身免疫启动的继发性tau蛋白病这一概念框架之中,也解释了为何早期免疫干预在理论上具有阻断级联、防止包涵体形成的窗口期。
临床表型
抗IgLON5病通常累及中老年人,中位诊断年龄约69岁,50岁以下起病少见,无明显性别倾向。病程在70%~75%的患者中呈缓慢进展,20%~50%出现发作性加重;其余25%~30%可表现为3个月内迅速恶化的亚急性病程。这种慢性进展叠加急性加重的混合模式本身即是免疫活动与退行性进程交织的临床映照。
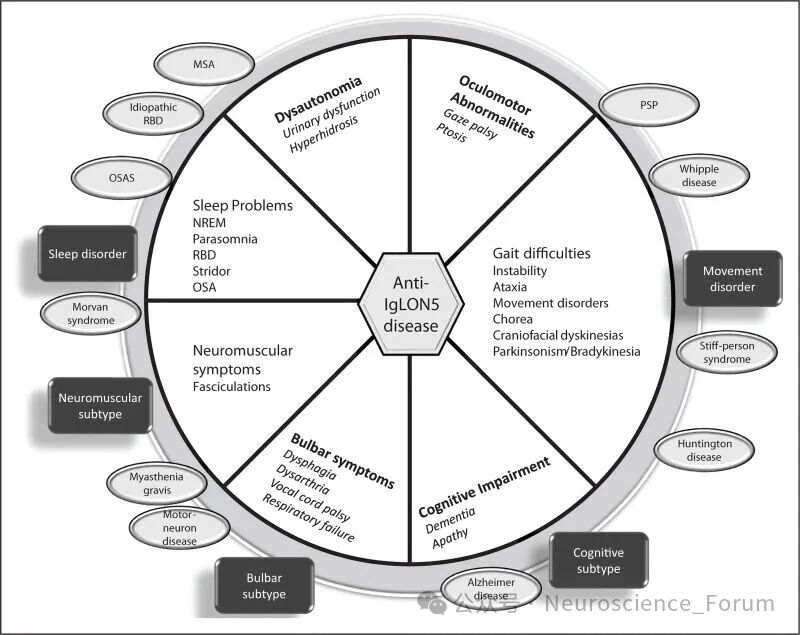
doi: 10.1097/WCO.0000000000001271.
抗IgLON5病核心症状组合包括睡眠障碍、延髓功能障碍、步态不稳与异常运动。睡眠障碍是最突出和最具特征性的表现,约76.5%的患者会出现。快速眼动(REM)与非REM睡眠期的异常行为(如睡梦中说话、挥动肢体)、睡眠相关喉鸣以及阻塞性睡眠呼吸暂停,多导睡眠图可显示睡眠结构严重紊乱。延髓症状约61.4%的患者出现,以吞咽困难、构音障碍和中枢性低通气为主,是导致严重并发症和死亡的重要原因。运动障碍约56.1%的患者出现,以全身性舞蹈症和颅面运动异常较为典型,也可出现帕金森综合征、肌张力障碍和肌阵挛。认知损害可为部分患者的首发表现,但常因突出的运动与睡眠症状而被遮蔽。
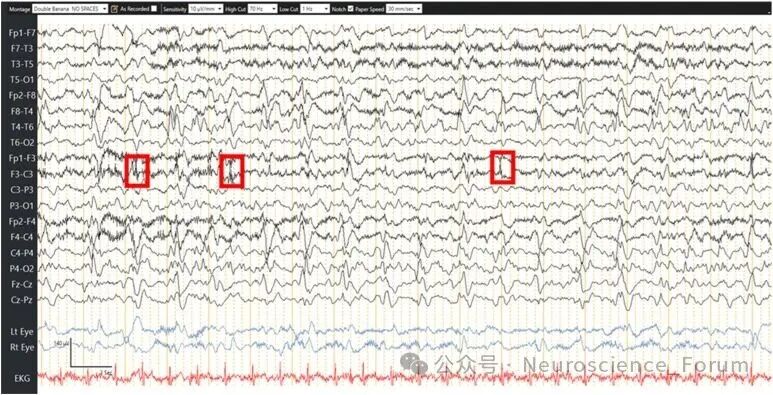
doi: 10.1177/11795735261480714.
抗IgLON5病多导睡眠图(PSG)的特征性模式
常规多导睡眠图可能显示总睡眠时间缩短、睡眠效率降低、觉醒指数升高等非特异性改变。然而,视频多导睡眠图(V-PSG)能揭示一种更具特征性的动态演变模式:
-
异常的睡眠启动:患者入睡时,并非进入正常的N1或N2期,而是直接表现为未分化NREM睡眠(UN-NREM)或结构不良的N2期(P-SN2)。在这种状态下常规的睡眠脑电特征(如睡眠纺锤波、K复合波)缺失或稀疏,同时可能伴有言语、简单的刻板动作或看似有目的性的梦幻样行为(如模仿进食、抓握)。
-
睡眠维持后的正常化与呼吸事件显现:如果睡眠未被中断而得以持续,异常的NREM睡眠模式可能逐渐正常化,出现正常的N2和N3期睡眠。但正是在这种正常的NREM睡眠期间,喉鸣和阻塞性睡眠呼吸暂停往往会更清晰地显现出来。
-
REM期异态睡眠:快速眼动(REM)睡眠行为障碍(RBD) 也较为常见,表现为REM睡眠期肌张力失弛缓,并出现与梦境相关的复杂运动行为。
这种异常启动→可能正常化→呼吸事件/RBD显现的动态过程构成了抗IgLON5病一种独特的睡眠障碍表型。
表1 抗IgLON5病核心临床特征与频率
|
症状域 |
具体表现 |
频率(基于文献汇总) |
|
睡眠障碍 |
异态睡眠(NREM/REM期)、睡眠相关呼吸障碍(喘鸣、阻塞性睡眠呼吸暂停) |
76.5%~87% |
|
延髓功能障碍 |
吞咽困难、构音障碍、中枢性低通气 |
61.4%~74% |
|
运动障碍 |
步态/平衡障碍 |
72% |
|
|
舞蹈症 |
33% |
|
|
运动迟缓 |
28% |
|
|
肌张力障碍 |
26% |
|
|
异常姿势/强直 |
25% |
|
|
震颤 |
21% |
|
认知损害 |
可为部分患者首发或伴随表现 |
53% |
|
免疫治疗反应 |
运动障碍获得持续显著改善的比例 |
约13%(接受免疫治疗者中) |
注:频率数据来自不同队列,因入组标准和评估方法差异,同一症状域的范围略有波动,表中呈现的是较为集中的报告区间。
临床表型的异质性直接导致诊断延迟。一项西班牙队列中患者从起病到确诊的中位间隔为2~4年,确诊前平均就诊于4位不同医师,其中2位为神经科医师。误诊的常见方向包括进行性核上性麻痹、运动神经元病样综合征、亨廷顿病样表现以及不典型神经退行性痴呆。这一诊断困境的根源在于抗IgLON5病的慢性病程与稀疏的常规炎症指标,使其在表型上极易伪装为原发性神经退行性疾病;而恰恰是这些被初步归类为变性疾病的不典型病例构成了认识该病真实边界的关键样本。
诊断与生物标志物
临床实践中对于中老年起病、表现为不明原因的复合性睡眠障碍(尤其是异态睡眠合并睡眠呼吸障碍或喉鸣)的患者,即使血清或脑脊液抗IgLON5抗体检测为阴性(存在血清阴性的可能),也应高度怀疑此病,并尽早进行视频多导睡眠图监测和抗体检测。该病常伴随球部症状(构音障碍、吞咽困难)、步态不稳、运动障碍或认知功能下降,这些非睡眠特征可作为重要的辅助判断依据。
抗IgLON5病的确定性诊断依赖于血清和(或)脑脊液中IgLON5抗体的检出,细胞基底测定是现行标准方法。但由于临床表现缺乏特异性、影像学与常规脑脊液检查常无显著异常,抗体检测的启动时机往往偏晚。近年提出的诊断红旗有助于缩小检测窗口:慢性进展病程中叠加睡眠异态、延髓症状与步态不稳的组合,或在拟诊为进行性核上性麻痹、运动神经元病或不典型痴呆的患者中出现常规炎症指标不合时宜的轻度异常均应触发抗体。
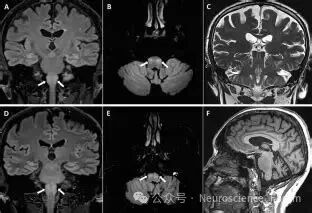
doi: 10.1007/s12311-023-01647-w.
生物标志物的进展为在体评估疾病阶段提供了可能。神经丝轻链蛋白是神经轴索损伤的标志物,其在抗IgLON5病中的意义已从单纯的升高推进到预后分层:起病时血清或脑脊液NfL水平较低的患者更可能从免疫治疗中获益,而NfL升高则与更差的临床结局和死亡风险相关。胶质纤维酸性蛋白在慢性、多症状患者中显著升高反映了星形胶质细胞损伤与退行性成分的累积。这些标志物的价值不仅在于预后判断,更在于它们以可量化的方式标示了个体患者当前所处的病理阶段,是在以免疫活动为主的早期,还是已经进入不可逆的退行性期。未来若能建立IgLON5抗体效价、NfL与tau-PET或脑脊液tau标志物的联合分层体系,将有望为“何时治疗、治疗谁”提供比当前临床经验更为坚实的依据。
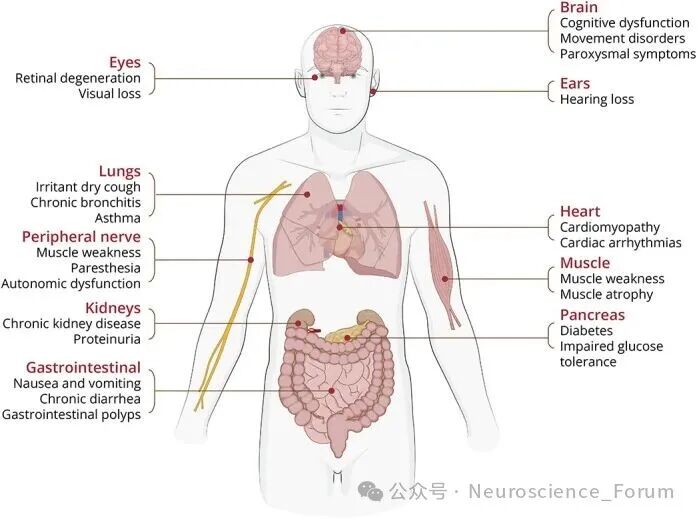
doi: 10.1212/NXG.0000000000200132.
治疗困境与病理学解释
抗IgLON5病最令临床医生挫败的特征是其对免疫治疗的应答率显著低于其他神经元表面抗体相关脑炎。总体而言仅不足40%的患者获得有意义的免疫治疗反应,超过70%的患者呈慢性进展病程。现行方案以糖皮质激素联合静脉注射免疫球蛋白或血浆置换用于诱导,利妥昔单抗、霉酚酸酯或环磷酰胺用于维持或难治性病例,但证据主要来自回顾性队列而非随机对照试验。
免疫治疗反应欠佳的原因需从包涵体病的病理演进中寻找。在抗NMDAR脑炎中,抗体主要引起受体可逆性内吞与功能下调,神经元结构尚未遭到不可逆破坏,因而免疫清除抗体后功能恢复的潜力较大。抗IgLON5病则不同:抗体对IgLON5的表面剥夺被证明是不可逆的,细胞骨架的解组织在抗体暴露后持续存在。当病程推进至tau包涵体形成与神经元丢失阶段,即使抗体被清除,已经沉积的tau病理与已丧失的神经元也难以回复。这并非否定免疫治疗的价值,而是提示其时间窗的极端重要性。国际共识与回顾性证据均指向同一结论:越早启动免疫治疗,越有可能在tau级联固化之前阻断疾病进程。NfL作为预后标志物的意义也正在于此——它帮助识别那些仍处于免疫可干预阶段的患者。
与神经元核内包涵体病(NIID)的概念辨析
神经元包涵体病这一术语在中文语境中可能指向不同的病理实体,其中最容易与抗IgLON5病产生概念交集的是神经元核内包涵体病(NIID)。NIID由 NOTCpNLC 基因5′非翻译区GGC重复扩增引起,病理标志为细胞核内嗜酸性、p62与泛素阳性的包涵体,皮肤活检小汗腺导管上皮或脂肪细胞中检出p62阳性核内包涵体具有重要诊断价值。临床表型高度异质,涵盖认知障碍、帕金森综合征、周围神经病、自主神经功能障碍及卒中样发作或发作性脑病等。头颅MRI的弥散加权成像(DWI) 上出现皮质-髓质交界区(皮髓质交界区)的曲线样或绸带样高信号(ribbon sign) 是NIID最具特征性的影像学表现。
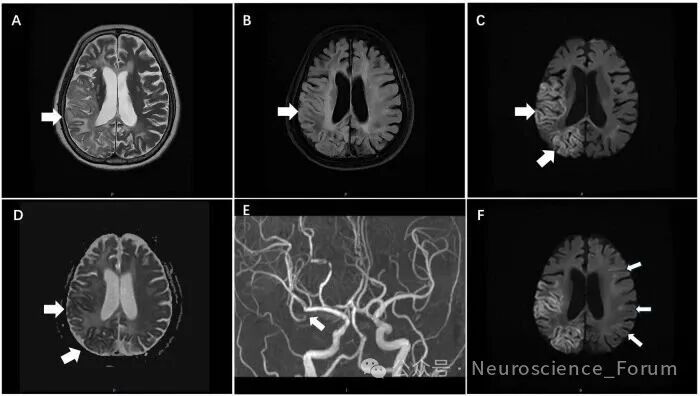
doi: 10.3389/fmed.2026.1838444.
两种疾病的本质区别在于包涵体的性质与病因层级。NIID的包涵体位于核内,其形成直接由基因重复扩增所驱动的RNA毒性与多聚甘氨酸蛋白毒性所致,属于原发的遗传性神经退行性疾病。抗IgLON5病的包涵体位于神经元胞质内,成分为过度磷酸化tau,其形成是抗体介导的膜蛋白功能障碍与神经元稳态失衡的下游后果,属于继发性tau蛋白病。在临床鉴别上,NIID的卒样发作、特征性DWI皮髓质交界高信号以及皮肤活检阳性,与抗IgLON5病的睡眠异态、延髓症状及IgLON5抗体阳性形成清晰对照。将两者并置审视恰恰凸显了包涵体作为病理描述词的局限:相同的形态学语汇之下,可能隐藏着从基因毒性到免疫-变性级联的截然不同的病因逻辑。
表2 抗IgLON5病与神经元核内包涵体病(NIID)的鉴别要点
|
鉴别维度 |
抗IgLON5病 |
神经元核内包涵体病(NIID) |
|
病因层级 |
自身免疫启动,tau病理继发 |
NOTCpNLC 基因GGC重复扩增驱动的原发性遗传变性 |
|
包涵体性质与定位 |
胞质内过度磷酸化tau(3R/4R),主要累及下丘脑、脑干被盖 |
核内嗜酸性、p62/泛素阳性包涵体,广泛分布于中枢及外周细胞 |
|
核心临床表型 |
睡眠异态、延髓症状、步态不稳、舞蹈症 |
认知障碍、帕金森综合征、周围神经病、自主神经障碍、卒中样发作或发作性脑病 |
|
关键影像 |
多数正常或非特异性;少数下丘脑/脑干高信号、脑干萎缩 |
DWI皮髓质交界处高信号具有提示性 |
|
确诊依据 |
血清和(或)脑脊液IgLON5抗体阳性(CBA法) |
皮肤活检p62阳性核内包涵体 + NOTCpNLC 基因检测 |
|
治疗方向 |
早期免疫治疗可能阻断tau级联;晚期以对症支持为主 |
目前无病因性治疗,以对症与遗传咨询为主 |
结语与展望
抗IgLON5病在发现后的十年间完成了从一种新的自身免疫性脑炎到处于免疫与神经退行性变交界面的人类疾病模型的概念跃迁。其核心启示在于神经元包涵体并非总是疾病的起点。在抗IgLON5病中,tau包涵体是抗体攻击的迟发后果,是免疫损伤向退行性病理转化的形态学印记。这一时序关系的临床含义直接而紧迫,免疫治疗的机会窗口存在于包涵体形成之前,而识别这一窗口需要超越综合征诊断的思维,转向以病理阶段为导向的生物标志物分层。
目前IgLON5的生理功能及其在细胞骨架调控中的精确角色仍未被完整定义;抗体如何从膜表面信号跨尺度地传递至tau磷酸化机器,其分子中介尚属黑箱;被动转移与主动免疫模型需要在更长时间尺度上验证tau病理的因果关系;而针对tau形成环节的联合策略,在免疫清除抗体的同时阻断tau聚集是否能够拓展治疗获益是未来临床试验值得探索的方向。抗IgLON5病以其独特的双重身份提醒我们,自身免疫与神经退行性变之间并非鸿沟,而是一段可以被时间、机制与治疗窗口所丈量的连续谱。
参考文献
-
Bergeot A, et al. Pseudomyasthenic presentation of IgLON5 encephalitis: a challenging diagnosis. J Neurol. 2026 Oct 31;273(11):696. doi: 10.1007/s00415-026-14219-9.
-
Graus F, et al. Anti-IgLON5 Disease 10 Years Later: What We Know and What We Do Not Know. Neurol Neuroimmunol Neuroinflamm. 2025 Jan;12(1):e200353. doi: 10.1212/NXI.0000000000200353.
-
Gaig C, et al. New knowledge on anti-IgLON5 disease. Curr Opin Neurol. 2024 Jun 1;37(3):316-321. doi: 10.1097/WCO.0000000000001271.
-
Grossauer A, et al. Anti-IgLON5 Disease: A Systematic Review and Meta-Analysis. Eur J Neurol. 2025 Dec;32(12):e70465. doi: 10.1111/ene.70465.
-
Gaig C, et al. Characterization of the sleep disorder of anti-IgLON5 disease. Sleep. 2019 Sep 6;42(9):zsz133. doi: 10.1093/sleep/zsz133.
-
Zhang T,et al.Review of Phenotypic Heterogeneity of Neuronal Intranuclear Inclusion Disease and NOTCpNLC-Related GGC Repeat Expansion Disorders. Neurol Genet. 2024 Apr 3;10(2):e200132. doi: 10.1212/NXG.0000000000200132.
-
Zeng T, et al. Neuronal Intranuclear Inclusion Disease with NOTCpNLC GGC Repeat Expansion: A Systematic Review and Challenges of Phenotypic Characterization. Aging Dis. 2024 Jan 31;16(1):578-597. doi: 10.14336/AD.2024.0131-1.