深度解析医学证据,lxfs.net为你支撑决策
传统体外(ex vivo)嵌合抗原受体(CAR)T细胞治疗受制于繁琐的生产流程、高昂成本以及多种治疗相关风险,而体内(in vivo)CAR-T技术直接在患者体内生成工程化细胞,在操作简便性、生物安全性和临床可及性方面具有明显优势。
华中科技大学同济医学院附属同济医院隗佳/林昊龙教授等近日于《Journal of Controlled Release》(IF=12.4)发表综述,系统评估了现有递送平台,并将体内CAR-T分为两大核心范式:持续性工程化和短暂重编程,二者各具特点,适用于不同临床适应证。本文进一步总结了覆盖血液系统恶性肿瘤、实体瘤、自身性疾病和器官纤维化的临床前进展与临床数据,其中众多在研候选产品已显示出令人鼓舞的疗效。最后,本文全面讨论了归纳为5S挑战(特异性、稳定性、安全性、抑制和可扩展性)的五大转化障碍及其匹配的优化策略。
本综述提供面向临床医生的决策矩阵,将载体选择与疾病生物学相联系,并提出5S优化框架以指导下一代载体设计。总体而言,这些见解为针对特定临床适应证定制体内CAR-T设计建立了转化路线图,是朝着充分实现这一颠覆性疗法全部治疗潜力迈出的关键一步。
引言
嵌合抗原受体(CAR)T细胞治疗是肿瘤免疫治疗的里程碑式突破,为个性化细胞免疫治疗开启了新篇章。然而所有临床批准的CAR-T产品均依赖体外生产,这一复杂流程涵盖单采、T细胞激活、基因转导、体外扩增、质量控制、清淋和最终细胞输注,整个生产过程需7–22天。这些劳动密集型步骤导致高昂的生产成本、明显的批次异质性以及显著的生产失败风险。此外,标准CAR-T治疗需要清淋化疗,体弱患者难以耐受;加之T细胞耗竭等固有局限,这些障碍严重限制了CAR-T治疗的广泛临床应用。
自诞生以来,CAR-T细胞治疗在递送平台、结构设计和临床适应证方面不断演进。近年来体内CAR-T技术的进展预示着一个关键范式转变:工程化T细胞如今在体内原位生成,而非体外制造(图1)。
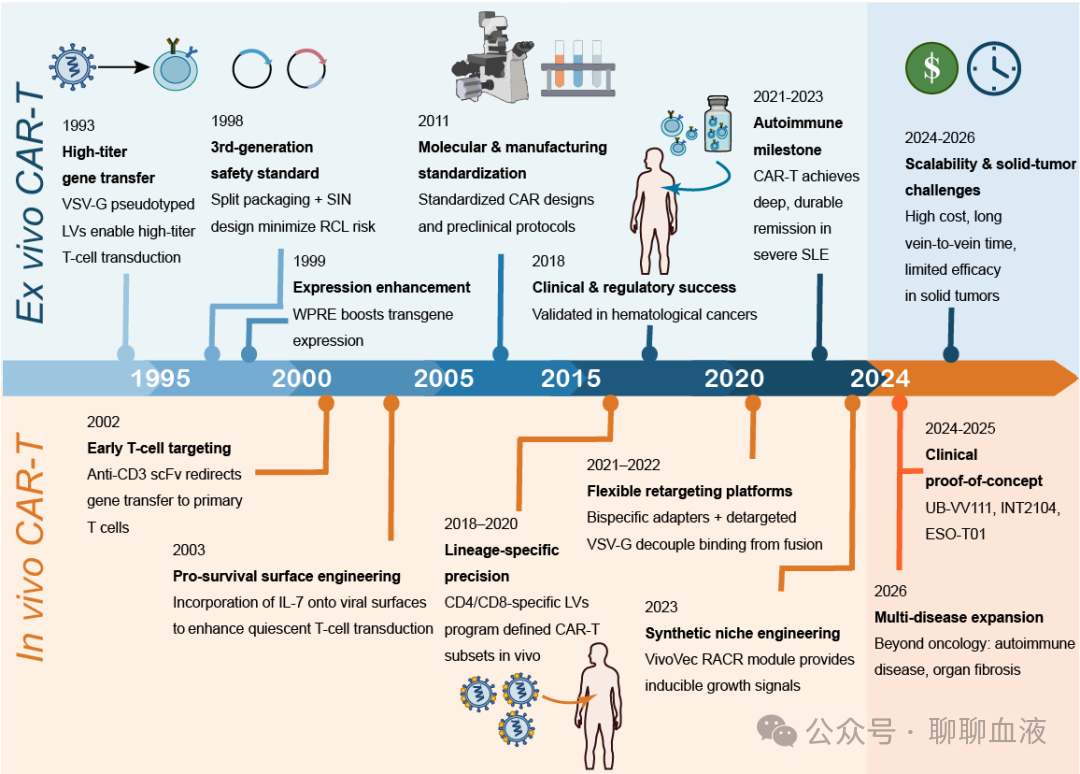
图1.CAR-T细胞治疗的发展时间线
在这一创新模式中,基因递送载体将编码CAR的基因运送到患者体内,重编程循环或组织驻留T细胞以表达CAR分子。该策略免除了复杂的体外操作和强制性的清淋,在生产效率、生物安全性、生产成本和临床可及性方面具有明显优势。靶向慢病毒载体、脂质纳米颗粒(LNP)和环状RNA(circRNA)的突破,加速了体内CAR-T从临床前探索向临床验证的转化。多个实验性候选产品已进入临床试验,并在血液系统恶性肿瘤、自身免疫性疾病和实体瘤中显示出令人鼓舞的早期效果。
尽管技术进步迅速、临床转化加速,体内CAR-T技术仍面临五大转化障碍,统称为5S挑战:特异性(specificity)、稳定性(stability)、安全性(safety)、抑制(suppression)和可扩展性(scalability)。
本综述首先概述了体内CAR-T的独特优势,然后系统比较了多种基因递送平台的技术特点和研究进展,进一步总结了最新临床前发现和临床转化数据。本文还详述了靶向优化方法,包括载体改造和安全工程。本综述为加速更安全、更有效、更广泛适用的体内CAR-T免疫治疗的临床部署提供了合理策略。
体内CAR-T工程化的基本原理
体内CAR-T治疗远不止是将基因递送从体外平台简单切换到体内平台,而是依赖不同的生物学机制、细胞特征和调控规则来指导载体构建、靶向设计、安全控制和临床给药。
在结构上,CAR已历经五代演进——从仅含CD3ζ的受体,到逐步加入CD28/4-1BB共刺激结构域、诱导型IL-12模块,以及近期出现的IL-2Rβ介导的JAK-STAT信号(图2)。
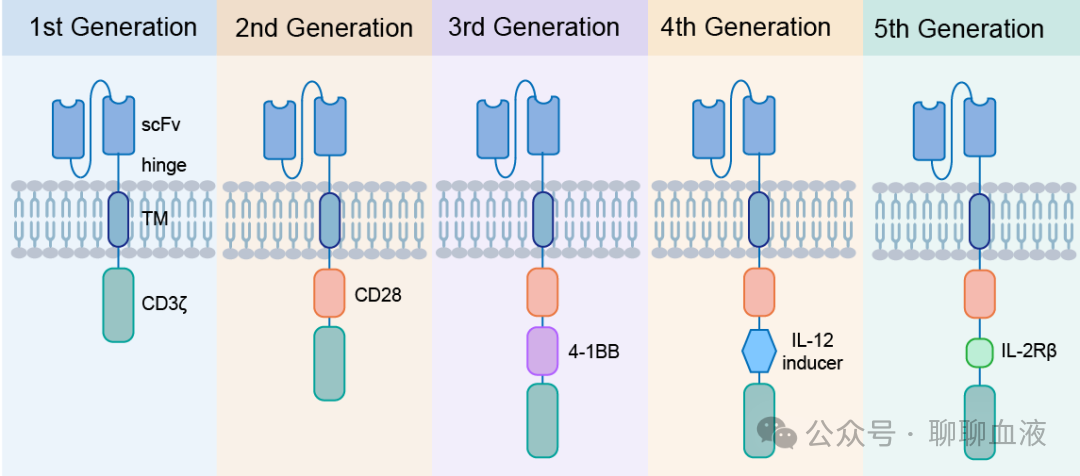
图2.CAR结构演变示意图
体内和体外CAR共享相同的结构设计,目前实践中以第二代CAR为主,但体内CAR-T直接利用患者自身的天然T细胞。一旦载体进入靶T细胞,静息或弱刺激的淋巴细胞即可表达CAR转基因,获得肿瘤特异性识别和细胞毒活性。根据转基因表达谱,体内CAR-T系统可分为整合型和短暂表达型。病毒载体主要驱动稳定的基因组整合和持续的CAR表达;相比之下,装载mRNA或circRNA的LNP诱导暂时的CAR表达,具有更强的可控性、更好的生物安全性以及与重复给药的更好兼容性。两种技术模式共同构成体内CAR-T两条不同的发展路径:一条优先追求持久疗效,另一条聚焦可逆的免疫调节。
与体外CAR-T细胞相比,体内生成的CAR-T细胞保留分化程度较低的表型,具有强大的干性和持续的功能活性。由于体内重编程直接作用于静息或弱刺激的T细胞,所得细胞表现出更优的自我更新能力和抗耗竭能力,保留持久的效应功能,而没有体外长期扩增通常导致的功能衰退。此外,体内重编程在完整的免疫微环境中进行,无需清淋即可发挥抗肿瘤细胞毒性。该策略避免了化疗相关毒性和感染风险,同时保留了内源性免疫交互作用。这些免疫优势促进抗原扩散、抗肿瘤记忆形成和持久的肿瘤免疫监视。在胰腺导管腺癌小鼠模型中,Bajbouj等比较了通过靶向LNP生成的体内CAR-T细胞与通过逆转录病毒转导生成的体外CAR-T细胞,体内工程化细胞的肿瘤抑制效果等于甚至优于体外CAR-T细胞。
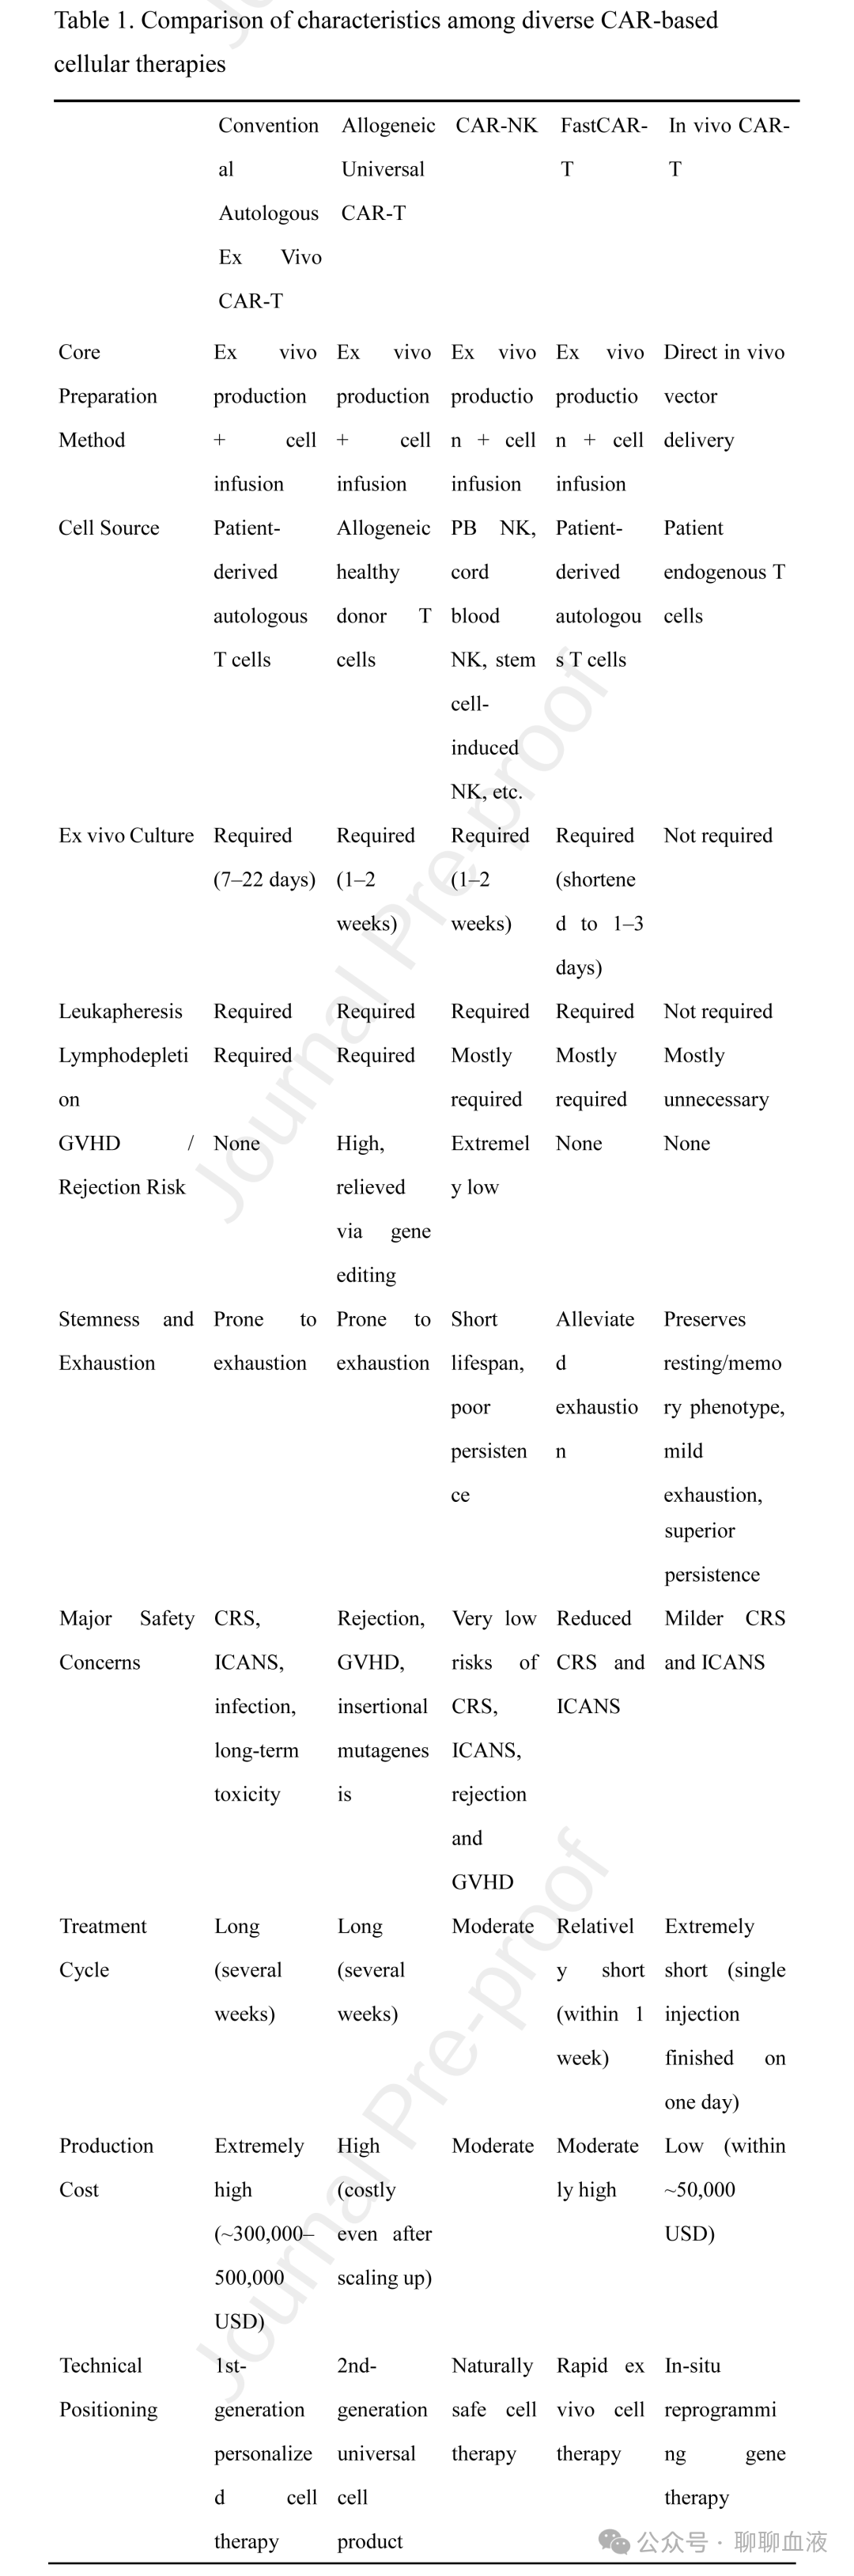
体内CAR-T开辟了通往简化和通用细胞免疫治疗的演进路径。与传统的自体体外CAR-T相比,该模式简化了生产和输注流程,保持了免疫多样性和T细胞干性,并大幅降低生产成本。与异基因现货型CAR-T不同,体内CAR-T规避了移植物抗宿主病(GVHD)和免疫排斥,无需额外的基因编辑(如TCR或B2M敲除)。它还克服了CAR-NK细胞的两个突出缺点,即持久性有限和易受冻融损伤。与FastCAR-T等快速生产系统不同,体内CAR-T免除了体外细胞处理步骤。该技术本质上将传统细胞治疗转化为核酸药物递送,从根本上提升了操作简便性、成本效益和临床实用性(表1)。
体内CAR-T的基因递送系统
高效、精确、低毒的基因递送平台是推进体内CAR-T治疗临床转化的核心前提(图3)。
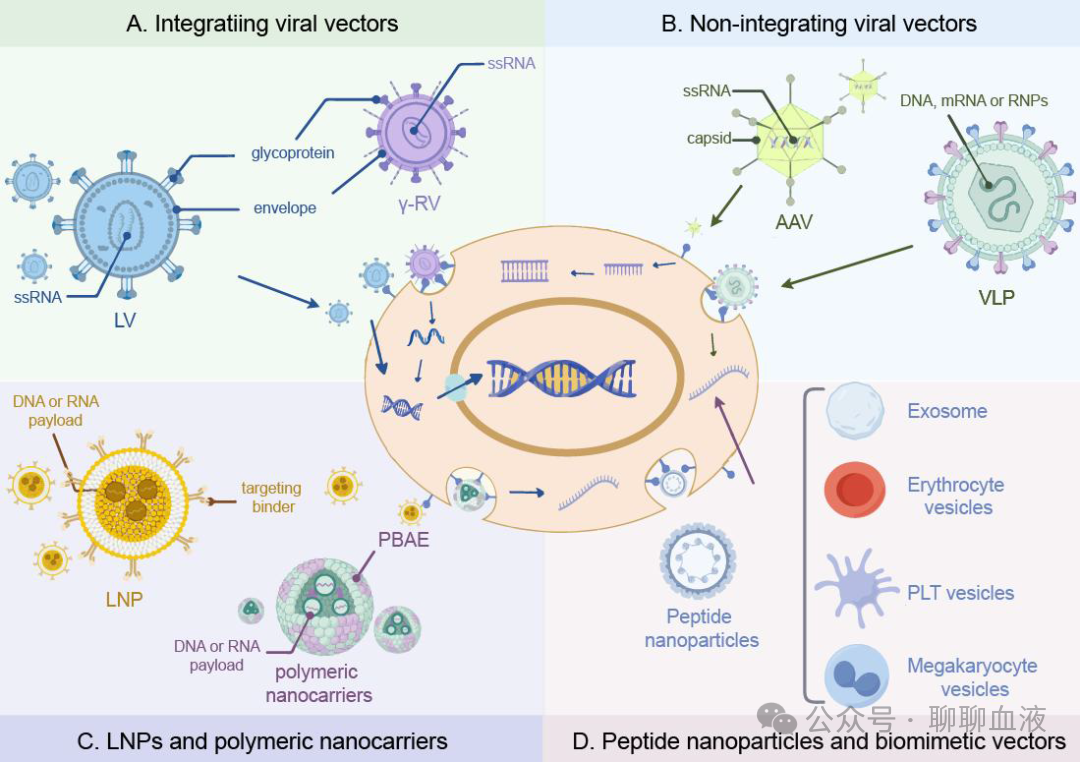
图3.体内 CAR-T的主流递送平台及其胞内机制示意图
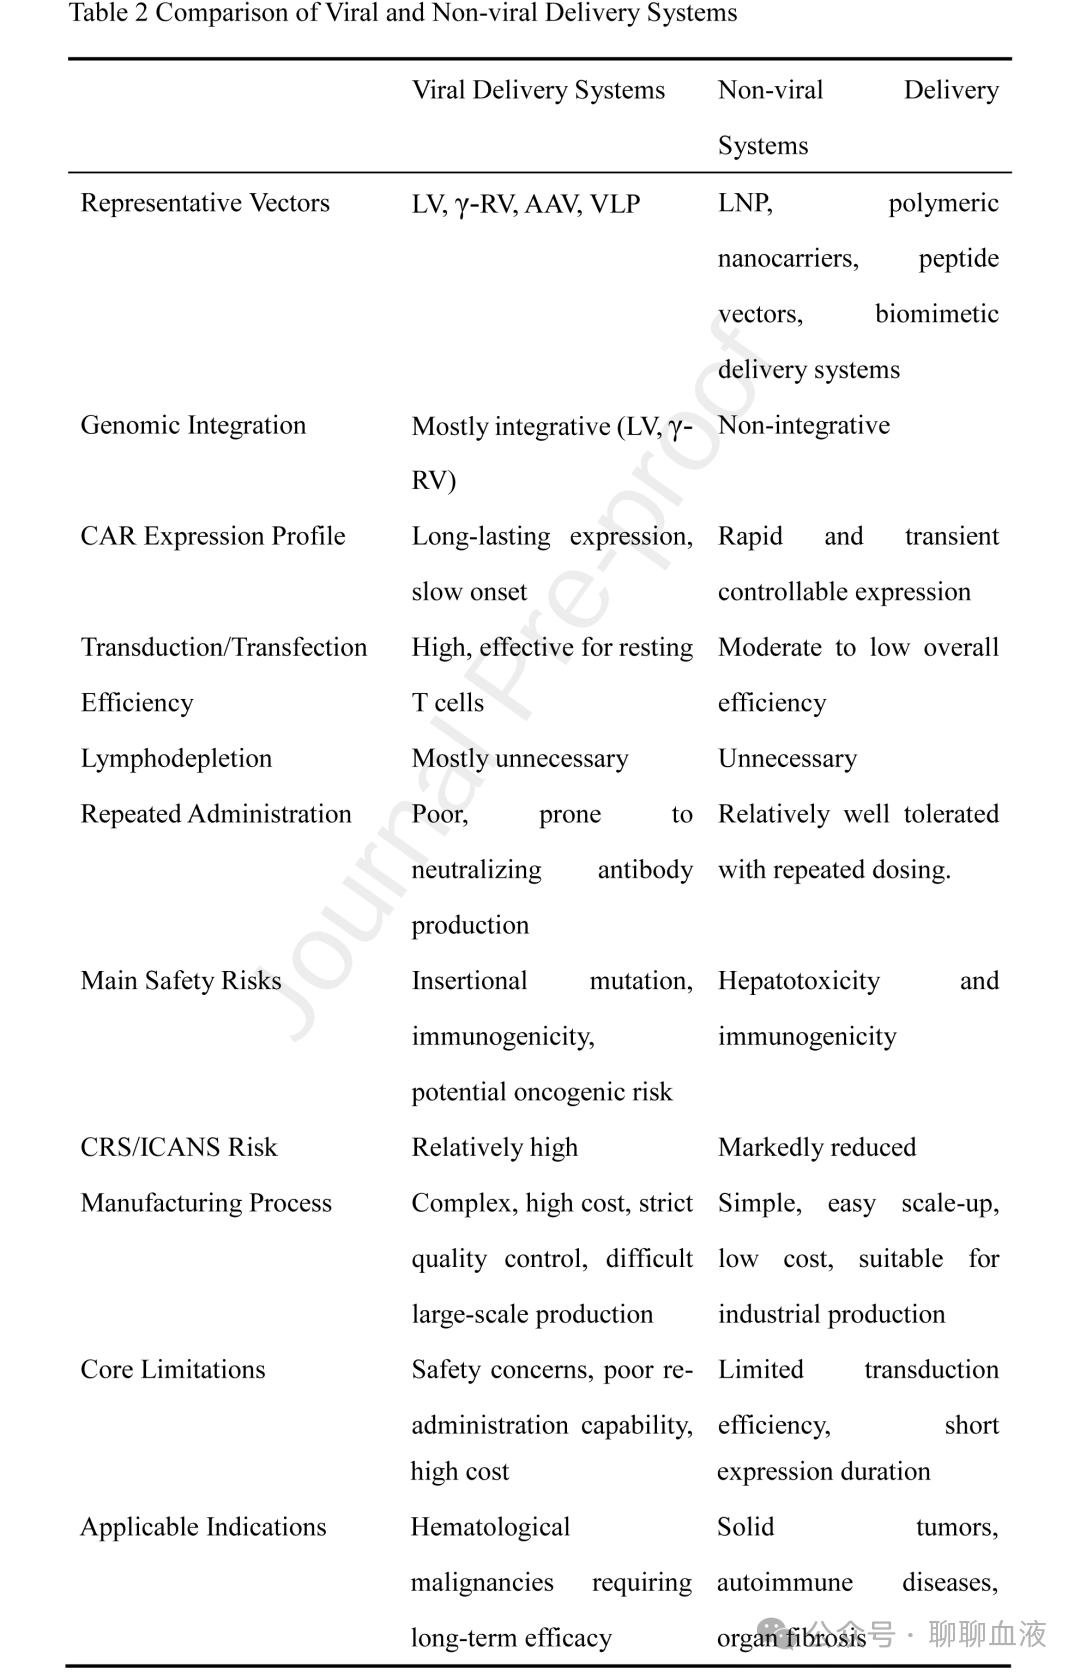
体内给药时,载体需跨越复杂的循环和组织屏障,并逃避免疫清除。这些连续步骤引导编码CAR的核酸精确靶向目标T细胞,实现可调控的转基因表达,同时减少脱靶转导和全身毒性。现有递送工具分为两大类:病毒载体和非病毒载体。两种系统在转导效率、表达持久性、安全性、可扩展性和临床适应性方面表现互补,共同定义了体内CAR-T工程化的整体技术框架(表2)。
病毒载体递送系统
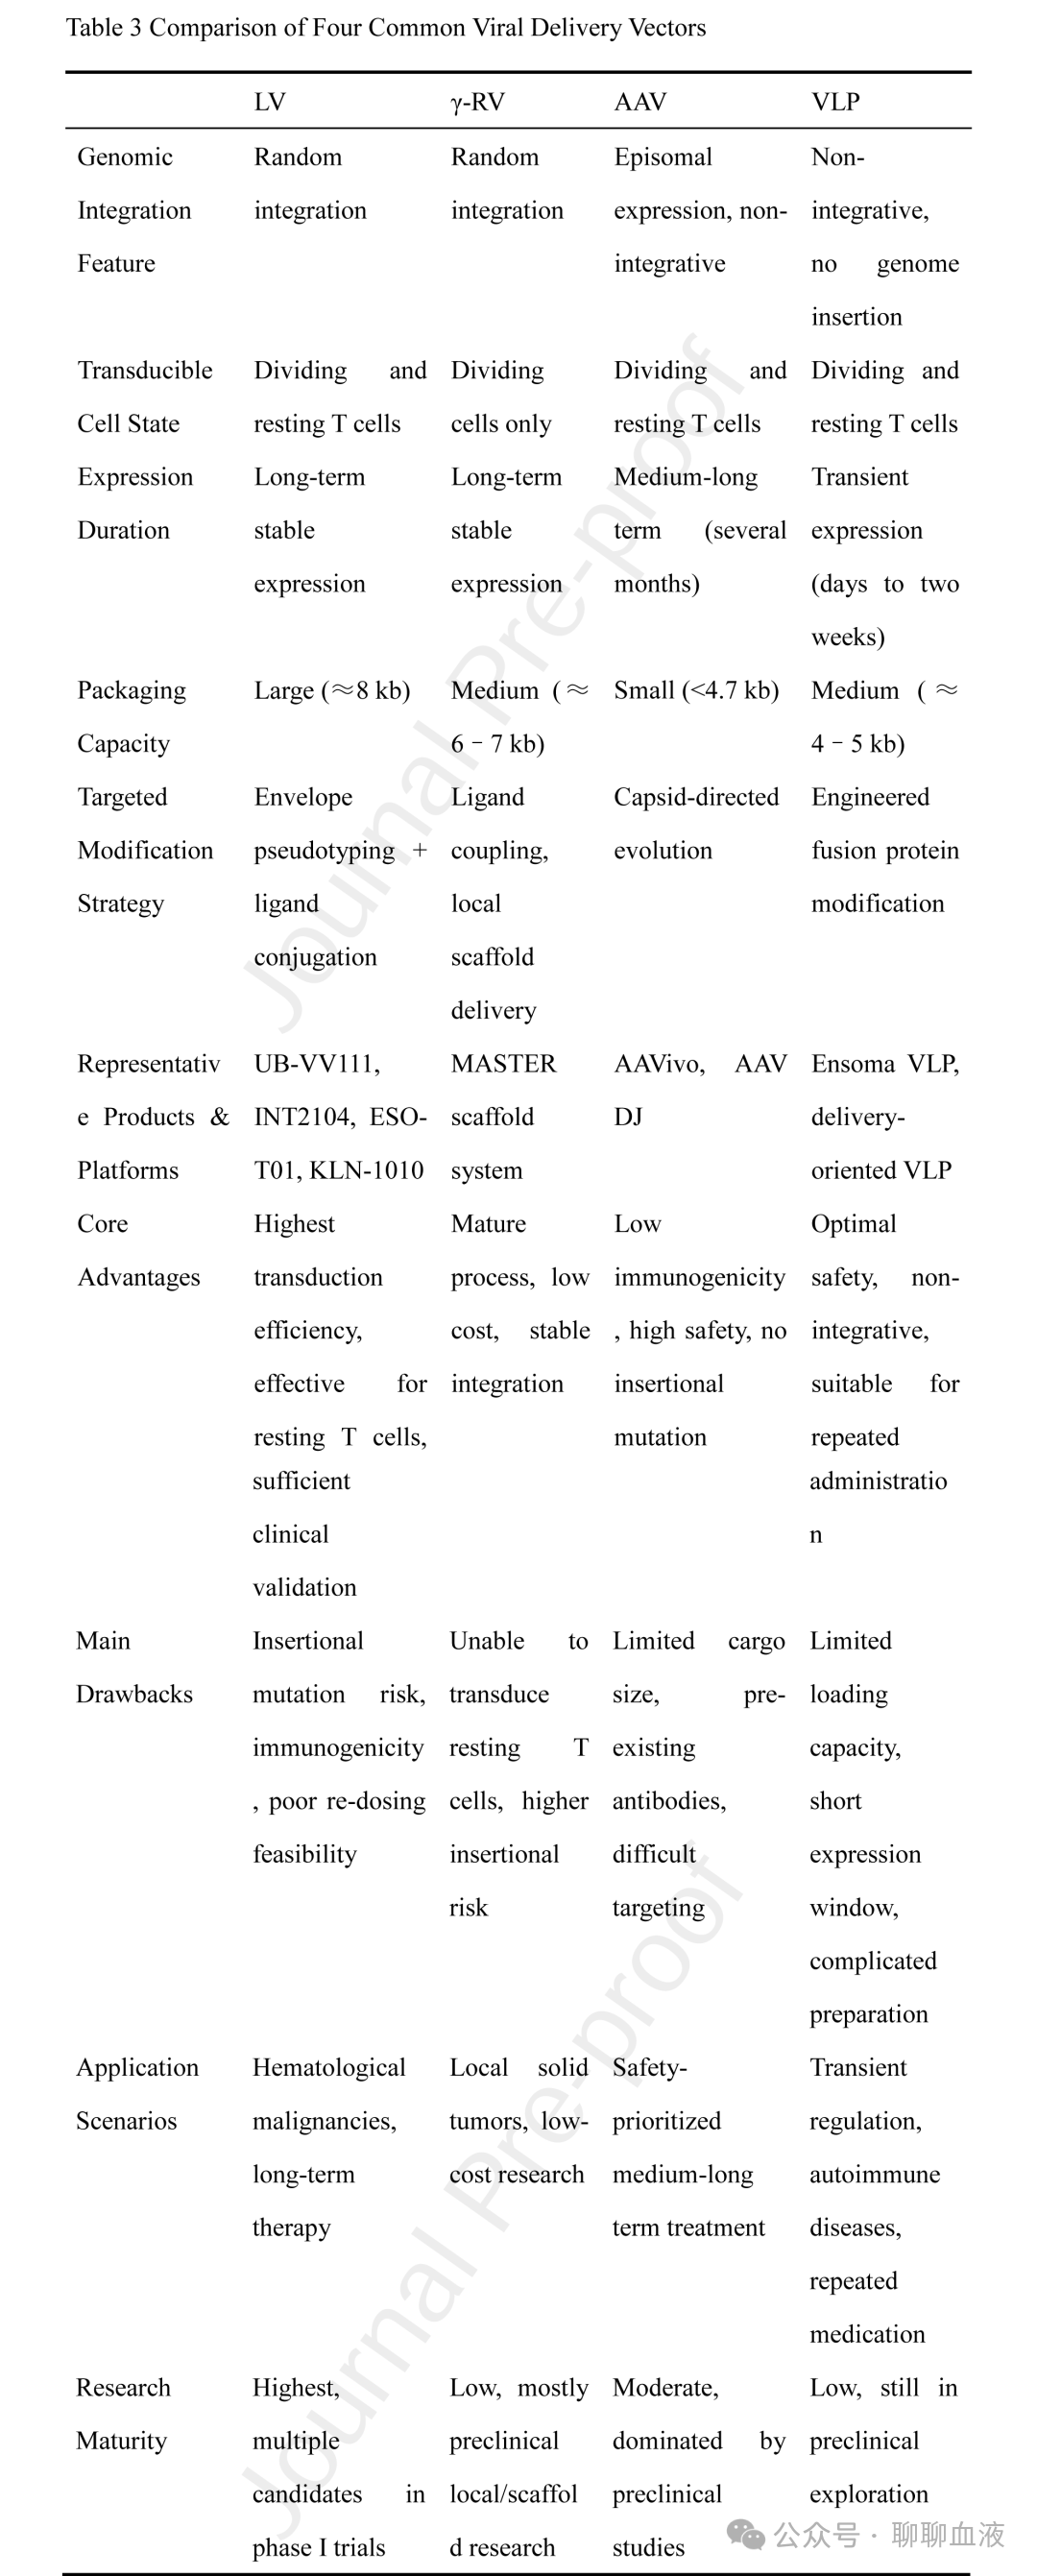
病毒载体具有固有的细胞侵入能力和优越的转导效率,是体内CAR-T临床试验中最早测试的递送平台。病毒载体的主要优势在于能够维持长期CAR表达,这一特性非常适合需要持续抗肿瘤免疫监视的恶性肿瘤。目前广泛使用的病毒系统主要包括慢病毒(LV)、γ-逆转录病毒(γ-RV)、腺相关病毒(AAV)和病毒样颗粒(VLP)(表3)。
慢病毒载体
慢病毒载体是临床上最成熟的体内CAR-T病毒平台,它们能高效转导分裂和静息T细胞,并整合到宿主基因组中以维持稳定表达。野生型病毒具有广泛的细胞嗜性,容易导致脱靶转导。现代体内慢病毒系统采用包膜假型化和靶向配体修饰。传统的 vesicular stomatitis virus glycoprotein(VSV-G)包膜广泛附着于低密度脂蛋白受体(LDLR),导致肝脏蓄积和非特异性细胞摄取。此类包膜正逐渐被Cocal、尼帕病毒(NiV G/F)和麻疹病毒(MV)包膜替代,后者具有更好的血清抗性、更弱的肝嗜性和更精确的膜融合能力。研究者还可通过靶向配体(如抗CD3、抗CD5和抗CD8抗体)对病毒表面进行功能化,以选择性转导不同的T细胞亚群。例如,Umoja的VivoVec平台在病毒包膜中整合了抗CD3单链可变片段和CD80/CD58共刺激配体,实现T细胞识别、附着和激活同步进行。Interius的INT2104利用CD7特异性包膜专门工程化T和NK细胞,避免对B细胞和髓系群体的非预期基因修饰。多个慢病毒候选产品,如UB-VV111、INT2104、ESO-T01和KLN-1010,现已进入I期临床试验,这些产品在复发/难治性(r/r)多发性骨髓瘤(MM)和B细胞淋巴瘤患者中产生令人鼓舞的治疗效果。尽管如此,慢病毒载体仍受固有缺陷制约,如插入突变、抗载体免疫反应和高昂生产成本。
γ-逆转录病毒载体
γ-逆转录病毒载体最初用于体外CAR-T生产,但目前其在体内CAR-T系统中的应用仍然有限。虽然γ-RV也整合到宿主基因组,但在细胞嗜性、转导机制、安全性特征和体内实用性方面与慢病毒差异显著。细胞摄取后,γ-RV经逆转录生成双链DNA,整合到宿主基因组并驱动持续转基因表达。与慢病毒不同,γ-RV仅转导活跃分裂的细胞,对静息T细胞的工程化效率低下。因此,单独全身递送γ-RV无法生成足够的功能性体内CAR-T细胞。为克服这一限制,研究者主要通过局部注射、支架包埋或原位T细胞激活方案来部署γ-RV。
腺相关病毒载体
AAV是非致病性、非整合性递送载体,通过附加体保留维持中长期转基因表达,具有低免疫原性和良好的安全性。研究者可通过衣壳进化和靶向配体改造来工程化AAV,实现选择性T细胞转导。即便如此,AAV面临严格的包装限制,无法装载结构复杂的CAR盒。循环中预存抗体也会严重损害AAV递送效力。这些限制使目前几乎所有基于AAV的体内CAR-T方法仍停留在临床前研究阶段。
病毒样颗粒
VLP由病毒结构蛋白组装而成,缺乏完整病毒基因组,完全无复制能力。VLP包装mRNA、DNA或核糖核蛋白复合物以短暂递送货载,融合了病毒载体的高转导效率和非病毒系统的良好安全性。通过工程化融合蛋白,VLP实现精确T细胞靶向而不整合基因组,适合短期、可控的转基因表达。即便如此,VLP应用仍受货载容量有限、表达时间短和制造流程复杂的制约。目前该平台仍处于早期探索阶段。
非病毒载体递送系统
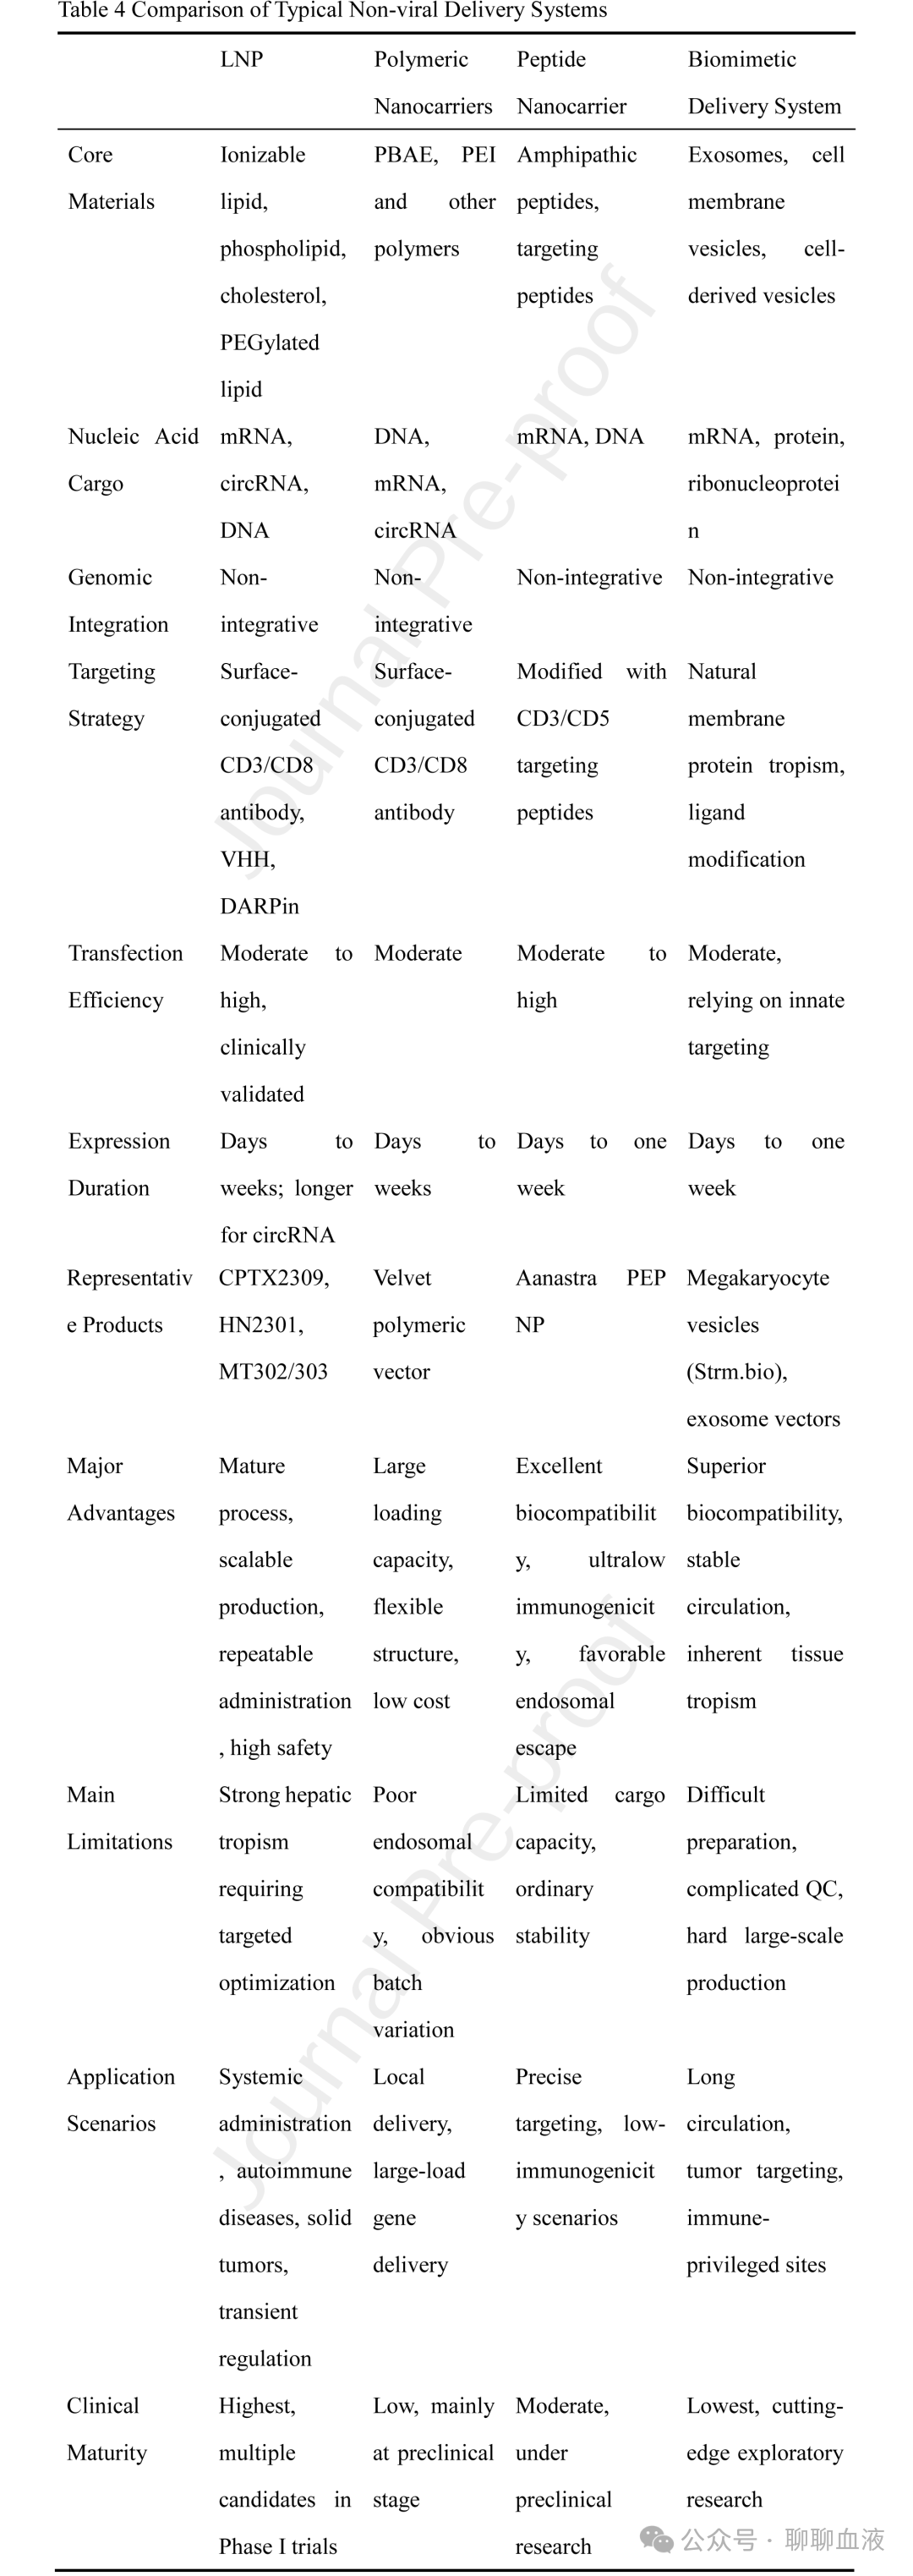
非病毒载体主要利用化学合成的纳米材料进行核酸递送。这些平台不含病毒成分,不引起基因组整合,优势包括良好的生物安全性、简化的生产、可重复给药和低免疫原性,使其成为体内CAR-T研究的有前景方向。然而非病毒载体存在固有缺陷:整体体内转染效力低于病毒载体,肝脏清除容易损害递送性能。在主流非病毒平台中,LNP临床进展最远,其次是聚合物纳米颗粒、肽基纳米载体和细胞外囊泡(表4)。
脂质纳米颗粒
LNP是最成熟的非病毒递送系统,由可电离脂质、磷脂、胆固醇和PEG化脂质组成。静电相互作用使LNP能够封装mRNA或circRNA,这些制剂现已广泛应用于临床基因治疗。在体内CAR-T应用中,LNP通常用针对CD8、CD3或CD5的靶向抗体进行表面功能化。此类修饰减少肝脏蓄积,促进精确T细胞靶向。LNP的主要核酸货载是mRNA,实现短暂转基因表达而不整合基因组。该设计确保了良好的生物安全性,但表达半衰期相对较短。相比之下,下一代circRNA具有共价闭合环状结构,抗外切酶降解,是体内CAR-T工程的先进货载。与在T细胞中作用快速但短暂的mRNA不同,circRNA起效较慢但可维持数周的蛋白表达。现有证据表明,其体内重编程效率和抗肿瘤疗效与mRNA相当或更优。然而其主要限制在于生产:环化效率有限导致总回收率低,且线性副产物丰富。由于尺寸较大、二级结构更复杂,circRNA仍保留一定免疫原性,且更容易被困在T细胞的内体-溶酶体系统中。尽管基于circRNA的CAR-T治疗仍主要处于临床前阶段,但它弥合了mRNA短暂性与病毒载体持久性之间的窗口,可能减少免疫原性和给药频率,同时保持非整合安全性,从而在自身免疫性疾病、器官纤维化和其他适应证中具有更大的临床适用性。
多个基于LNP的治疗候选产品已进入临床管线,包括Capstan的CPTX2309、MagicRNA的HN2301和Myeloid的MT-302/303。这些产品触发快速B细胞清除和肿瘤浸润,用于治疗自身免疫性疾病和实体瘤。关键的是,LNP可耐受重复给药,在需要免疫重置的自身免疫性疾病中具有明显优势。与病毒递送载体相比,LNP大幅降低细胞因子释放综合征(CRS)和免疫效应细胞相关神经毒性综合征(ICANS)的发生率。
聚合物纳米载体
聚合物纳米载体通常由阳离子聚合物组成,其中聚β-氨基酯(PBAE)和聚乙烯亚胺(PEI)为代表材料。这些聚合物通过静电复合将DNA和RNA压缩成纳米颗粒,优点包括高货载容量、可调分子结构和低生产成本。表面偶联抗CD3或抗CD8抗体可实现精确T细胞靶向,pH响应性结构设计可改善内体逃逸。
尽管经过数十年优化,聚合物复合物制剂仍面临两大限制。第一,批次间重现性不一致,因为自组装对N/P电荷比、离子强度和混合动力学高度敏感。第二,聚合物固有细胞毒性,源于膜破坏和线粒体损伤,引发安全性担忧。这些限制在很大程度上将聚合物纳米载体局限于临床前研究。局部给药(如瘤内、肌内或吸入)被认为比全身静脉递送更合适,可绕过血清不稳定性、蛋白冠形成和肝/脾清除,同时利用聚合物在给药部位的持续滞留。这些限制使聚合物纳米载体局限于临床前研究,并倾向于局部、大剂量基因递送而非全身给药。
肽纳米颗粒和仿生递送平台
肽纳米颗粒(PN)由两亲性肽自组装而成,具有优异的生物相容性和极低的免疫原性,可调肽序列实现靶向货物运输和高效内体逃逸。Aanastra构建了用于CAR mRNA递送的肽载体,该制剂在动物模型中实现强效B细胞清除。除肽基载体外,外泌体、细胞膜包被纳米颗粒以及源自红细胞、血小板和巨核细胞的囊泡等仿生递送系统已成为体内CAR-T的候选平台。这些仿生平台逃避免疫清除,具有固有组织嗜性。然而,标准化可扩展生产和成熟质量控制体系仍在开发中。总体而言,肽基和仿生纳米载体目前处于早期研究阶段。
综上所述,这些多样化的递送载体极大增强了体内CAR-T方案的技术可行性和治疗效力。即便如此,没有单一通用递送系统适合所有临床场景。载体选择不仅取决于固有技术优势,更重要的是取决于个体疾病适应证的生物学特征。
临床转化
早期体外CAR-T治疗仅对血液系统恶性肿瘤有效。相比之下,体内CAR-T平台将治疗覆盖范围扩展到实体瘤、自身免疫性疾病、器官纤维化和其他难治性疾病(图4)。
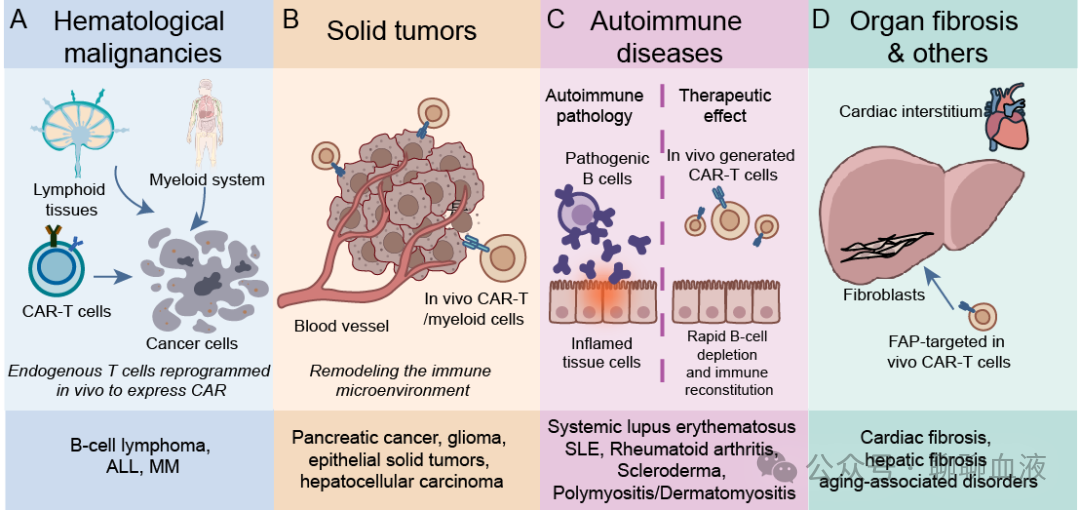
图4.体内 CAR-T 细胞疗法的适应症
基于不同递送载体特性,现有体内CAR-T模式分为两大技术范式:持续性工程化和短暂重编程。持续性工程化维持稳定、持久的CAR表达,最适合需要持久抗肿瘤活性的肿瘤,尤其是血液系统恶性肿瘤。短暂重编程提供更优的安全性特征,包括极低的基因毒性、可滴定给药和可重复给药,对非恶性疾病尤其有吸引力。值得注意的是,两种范式之间的划分并非绝对。基于LNP的mRNA策略也在肿瘤学中探索,可实现重复给药、局部递送并减少实体瘤中的瘤外毒性(图5)。
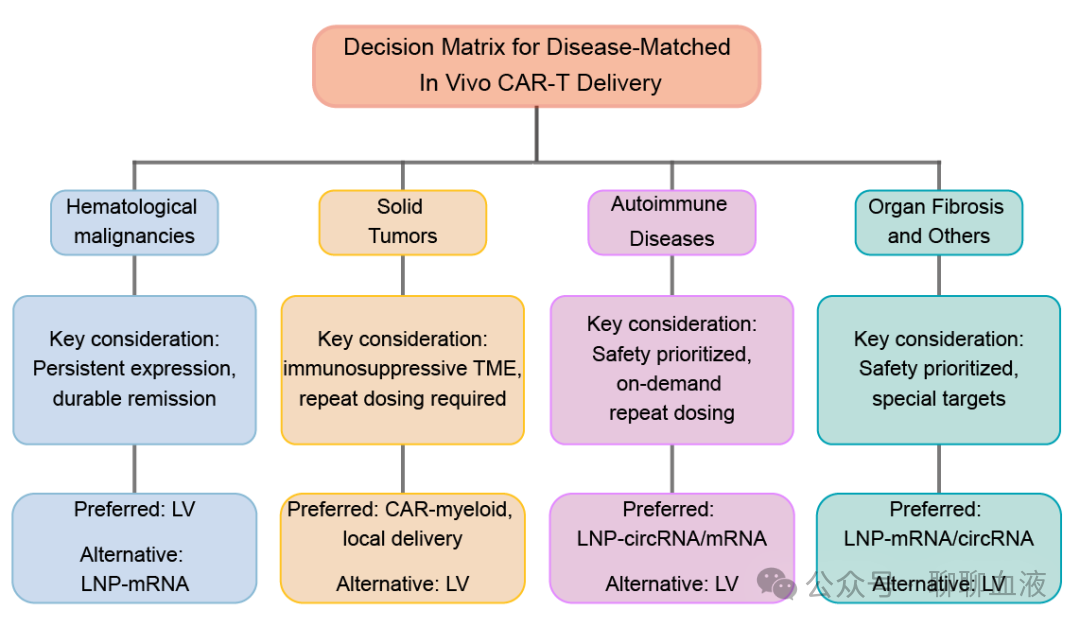
图5.疾病匹配体内 CAR-T递送的决策矩阵
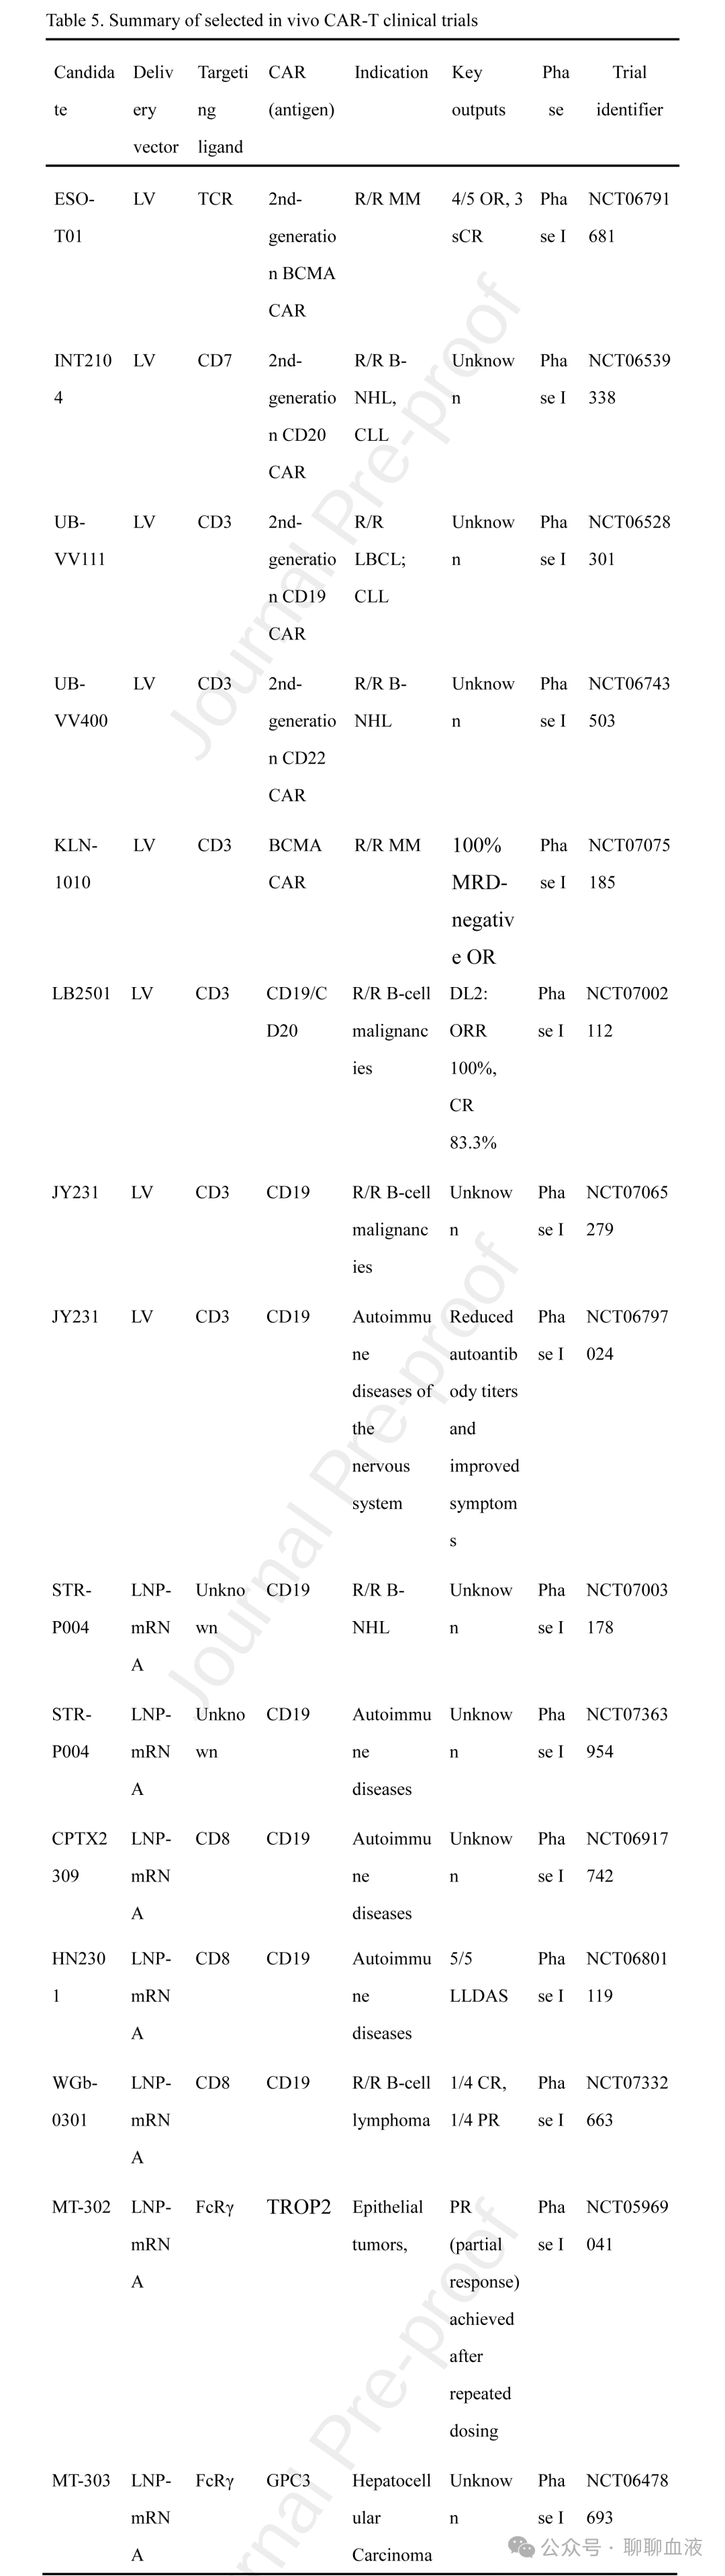
尽管已有越来越多临床试验启动,但两种工程策略的适用适应证尚未明确界定(表5)。
血液系统恶性肿瘤
血液系统恶性肿瘤是体内CAR-T首个也是临床验证最充分的适应证,主要靶抗原包括CD19、CD20、BCMA和CD22。临床前证据已证实,慢病毒载体和LNP均可在无需预先清淋的情况下高效原位重编程内源性T细胞。在临床前淋巴瘤、白血病和MM模型中,单次给药即可根除肿瘤并显著延长动物生存。
数十个体内CAR-T候选产品已进入I期临床试验,并在B细胞淋巴瘤、急性淋巴细胞白血病和MM中显示出良好效果。慢病毒来源产品主导当前临床管线。EsoBiotec的BCMA靶向候选产品ESO-T01在4例r/r MM患者中单次输注后实现100%客观缓解(OR)率。类似地,KLN-1010在I期试验中产生100% MRD阴性缓解,持久缓解持续超过10个月。此外,靶向CD19/CD20的双靶点体内CAR-T治疗(LB2501)在r/r淋巴瘤中产生令人鼓舞的临床信号。单次输注后第2剂量水平(DL2),全部6例入组患者均达到OR,完全缓解率83.3%。循环CAR-T细胞在外周血中可检测到最长116天。其他慢病毒候选产品如UB-VV111和INT2104触发强效B细胞清除,实现对B细胞恶性肿瘤的可靠肿瘤控制。同时,包括STR-P004和HN2301在内的LNP-mRNA管线正快速推进,安全性特征良好。WGb-0301是一种CD8靶向LNP基CD19 CAR-T疗法,已用于7例r/r B细胞淋巴瘤患者。在4例可评估受试者中,重复给药总体耐受良好,OR率为50%,并伴随B细胞免疫恢复。这些产品验证了体内CAR-T作为传统体外CAR-T替代方案治疗血液系统恶性肿瘤的临床潜力。
实体瘤
实体瘤是限制体内CAR-T疗效的最大瓶颈。传统CAR-T治疗在实体瘤中受固有局限阻碍,如浸润不足、免疫抑制性肿瘤微环境(TME)和广泛的抗原异质性,但体内CAR-T近年来仍取得显著进展。Bajbouj等使用CD5抗体偶联LNP生成FAP靶向体内CAR-T细胞。在胰腺癌模型中,这些细胞的肿瘤抑制和纤维化屏障清除效果优于标准体外CAR-T产品。
与T细胞工程化在实体瘤中抗肿瘤疗效有限相比,体内CAR-髓系细胞代表另一种有前景的替代方案。髓系细胞(如巨噬细胞和中性粒细胞)在循环中的数量远多于T细胞,且更能耐受免疫抑制性肿瘤微环境,可介导MHC非依赖性抗原呈递和直接肿瘤杀伤。然而髓系细胞存在固有局限,包括寿命短、缺乏免疫记忆和亚群异质性。因此,递送至髓系细胞的载体应设计为靶向特定表面标志物,如CD11b、CD14、CSF1R和转铁蛋白受体。一般而言,这些载体不需要持续表达,但需要耐受溶酶体降解。例如,FAP靶向体内CAR-巨噬细胞通过重塑纤维化屏障增强化疗对胰腺癌的疗效。通过工程化EV/LNP将CLTX-CAR递送至中性粒细胞,在动物模型中抑制胶质瘤生长、延长生存并重塑免疫微环境。此外,LNP递送的TROP2靶向体内CAR-髓系细胞(MT-302)构成上皮性实体瘤的首个临床试验,而GPC3特异性CAR-髓系细胞(MT-303)正在肝细胞癌中进行临床评估。此外,局部递送方法包括瘤内注射、支架包埋和淋巴结靶向,可有效增加载体在肿瘤组织中的蓄积。与免疫检查点抑制剂和化疗药物联合给药可进一步缓解肿瘤介导的免疫抑制。
自身免疫性疾病
自身免疫性疾病是体内CAR-T治疗的新兴前沿,该模式依赖短暂、可调的CAR表达来消除致病性B细胞并恢复全身免疫平衡。在人源化小鼠和非人灵长类模型中,体内CAR-T驱动快速、强效和持续的B细胞清除,并强效清除记忆B细胞群体。对于系统性红斑狼疮(SLE)患者,体内抗CD19 CAR-T已被证明能够完全清除B细胞并降低循环自身抗体滴度。近期研究构建了靶向细胞色素P450 2D6(CYP2D6)并共表达叉头盒蛋白P3(Foxp3)的双功能CAR构建体,用于治疗自身免疫性肝炎。该载体在滤泡辅助T(Tfh)细胞中表达后,可在临床前小鼠模型中恢复免疫稳态并减轻肝损伤。此外,体内CAR-T在类风湿性关节炎、硬皮病、多发性肌炎和皮肌炎等多种自身免疫性疾病中的探索性研究正在进行。
器官纤维化及其他
体内CAR-T治疗正扩展到器官纤维化这一临床需求远未满足的领域。CD5靶向脂质纳米颗粒递送FAP-CAR mRNA已在多个临床前心脏和肝脏纤维化模型中得到验证。该策略实现致病性基质细胞的短暂、安全、强效清除。Rurik等率先在高血压和压力超负荷诱导的心脏纤维化小鼠模型中使用CD5靶向LNP-mRNA递送生成抗FAP CAR-T细胞,恢复了舒张和收缩心脏功能,纠正了异常射血分数。它还在实验性自身免疫性心肌炎和柯萨奇病毒B3(CVB3)诱导的病毒性心肌炎模型中减轻心肌炎症浸润和心室重构。在代谢功能障碍相关脂肪性肝炎(MASH)临床前模型中,体内FAP-CAR-T选择性消除活化的肝星状细胞,逆转纤维化病变,抑制局部炎症并重塑代谢特征以恢复肝功能。除纤维化疾病外,体内CAR-T还在感染性疾病、神经炎症和衰老相关病理中进行探索性研究。具体而言,uPAR靶向体内CAR-T为年龄相关退行性疾病和其他未满足临床需求提供了创新策略,其安全性和治疗效力已在临床前动物研究中初步验证。
关键挑战与对策
体内CAR-T治疗在广泛疾病中具有显著治疗潜力,但其广泛临床转化受五大核心瓶颈阻碍,称为5S维度:特异性、稳定性、安全性、抑制和可扩展性。这些挑战包括靶向不精确、不可控的生物安全风险、细胞持久性有限、免疫抑制性基质微环境和生产标准化不足。载体工程、基因编辑工具和生物制造管线的持续进步已产生定制化技术解决方案,以逐步克服这些转化限制。
特异性
阻碍体内CAR-T治疗临床转化的首要瓶颈在于靶向特异性不足和脱靶基因修饰。在复杂的血流微环境中,静脉输注的病毒载体或纳米载体容易被网状内皮系统捕获并暴露于血流剪切应力。这种捕获效应驱动载体在肝脾内过度沉积。脾脏作为人体最大的次级淋巴器官,富含T细胞、单核细胞和巨噬细胞。大量载体摄取后,脾脏成为体内重编程的主要储库。相比之下,肝脏载体蓄积带来肝毒性风险,是递送效率和安全性的核心决定因素。非特异性载体富集减少了可用于循环T细胞的载体比例,削弱治疗效力,并可能导致正常内脏组织的意外转染,引起潜在器官毒性。因此,当前优化策略聚焦于构建精确的细胞特异性递送系统。例如,用尼帕包膜系统替代VSV-G假型化载体可提高转导效率和特异性。此外,病毒载体和LNP用针对CD3、CD5或CD8的T细胞特异性抗体或配体进行表面功能化,这些修饰可选择性识别外周T细胞亚群并减少非特异性细胞摄取。整合T细胞特异性启动子、miRNA调控开关和沉默元件可在基因水平将CAR转录限制于T细胞。即使残留载体意外渗入非靶组织,CAR表达仍被抑制。这种双重优化——表面靶向加转录限制——协同减弱脱靶效应,显著提高体内CAR-T治疗的准确性和整体生物安全性。
稳定性
体内重编程效率不足、增殖能力有限和T细胞过早耗竭构成体内CAR-T细胞的第二大关键障碍。体外CAR-T产品在可控培养条件下经历标准化激活、大规模扩增和表型分析。相比之下,体内复杂的生理微环境无法支持最佳T细胞扩增。低转导效率导致原位生成的CAR-T细胞数量稀少。加上持续过度的抗原刺激,这些细胞表现出较差的增殖潜力和进行性功能耗竭。这些缺陷最终缩短细胞持久性并削弱细胞毒能力,从而破坏长期肿瘤免疫监视。
CAR的合理结构优化可缓解体外CAR-T细胞的耗竭。精细调节抗原识别部分的亲和力和筛选合适的铰链区可抑制强直信号,后者触发异常的抗原非依赖性T细胞启动。对于共刺激结构域,可根据临床背景选择CD28和4-1BB。CD28诱导快速T细胞激活以加速抗肿瘤反应,而4-1BB重编程线粒体代谢途径并增强干细胞样T细胞特征,支持体内细胞长期存活。此外,外源性补充IL-7和IL-15促进CAR-T细胞的原位扩增并促进记忆T细胞表型形成。与检查点阻断联合治疗进一步逆转耗竭细胞状态并维持持续细胞毒活性。这些是否对原位生成的CAR-T细胞产生类似益处尚待直接体内验证。越来越多证据进一步表明,非整合非病毒平台有效缓解T细胞耗竭。
安全性
免疫原性和致瘤风险构成体内CAR-T方案的两大隐藏威胁。递送载体和外源CAR构建体均可触发宿主免疫反应。对于非病毒载体,免疫原性可能来自载体成分和封装核酸。可电离脂质和PEG化脂质可作为佐剂和免疫原,外源DNA或mRNA可通过模式识别受体或其降解产物引发先天免疫反应。肝脏导向的生物分布进一步引发肝毒性担忧。值得注意的是,这些反应在重复给药后放大。
为减轻炎症和免疫反应,接受体内CAR-T治疗的患者在输注前接受抗过敏药物或低剂量地塞米松预处理。合理优化LNP组成和结构可通过延缓血液清除延长循环时间,从而减轻相关肝毒性和免疫原性。工程化PEG脂质提供了缓解抗PEG免疫的途径。可生物降解或可裂解PEG脂质(逐渐脱落PEG)、缩短或分支PEG链以及PEG替代聚合物(如聚肌氨酸、聚甘油、两性离子脂质)均可减少抗PEG抗体诱导和后续剂量的加速清除。此外,mRNA的化学修饰可降低其固有免疫原性。工程化过表达CD47的载体获得免疫伪装特性,逃避免疫细胞的吞噬识别和吞噬。短暂表达盒也被部署以防止体内长期暴露于外源抗原。此类平台可与短期抗炎药物联合,实现可控的免疫反应。
基因组整合介导的致癌风险对体内CAR-T的临床转化构成重大安全性担忧。整合性病毒载体可能将CAR转基因随机插入宿主T细胞基因组。不受调控的插入事件易沉默抑癌基因或激活原癌基因,带来克隆性造血和恶性转化的理论风险。为规避插入突变,当前大多数优化方法优先采用非整合递送平台。配备组织限制性启动子和位点特异性整合基序的精细病毒载体可阻止转基因插入致癌基因组热点。同时,基因编辑工具被用于减少随机整合,下一代定点整合机制正在迭代完善。以QuadPE为代表的新型精确大转基因敲入技术近期取得里程碑式进展,这些平台介导高达20 kb基因盒在静息T细胞中的稳健、高效靶向整合,为体内CAR-T生产建立了更安全的制造流程。此外,追踪克隆性CAR-T组成的监测管线可实现早期风险预警和全生命周期安全监督,支持体内CAR-T产品的可靠临床部署⁸²。
抑制
在实体瘤中,组织穿透不足、抗原异质性和免疫抑制性肿瘤微环境(TME)共同构成体内CAR-T疗效的主要障碍。肿瘤组织内致密的细胞外基质、升高的间质压力和不良的血管灌注显著阻碍递送载体和效应细胞的浸润,导致转导效率显著降低和瘤内载体蓄积不足。此外,肿瘤浸润T细胞常功能受抑或耗竭,使其成为原位重编程为CAR-T细胞的次优供体细胞。
体内生成的CAR-T细胞与体外对应物一样,受免疫抑制性肿瘤微环境制约。在该微环境中,抑制因素在多个层面发挥作用。物理层面,缺氧和酸性pH为CAR-T细胞创造敌对环境。代谢层面,营养剥夺和代谢废物蓄积进一步限制CAR-T细胞适应度。生化层面,TGF-β等抑制性细胞因子蓄积,肿瘤细胞高表达PD-L1等检查点配体。免疫抑制细胞,包括肿瘤相关巨噬细胞和调节性T细胞,进一步强化这一抑制性微环境。这些因素共同逐步损害CAR-T细胞的增殖和细胞毒功能。
髓系靶向递送系统利用巨噬细胞和中性粒细胞的固有组织浸润能力穿越基质屏障。局部给药方式,包括瘤内注射、支架递送和区域灌注,增强载体在病变部位的富集。此外,传统CAR-T研究中建立的多种模式可能提供宝贵见解。化疗药物、基质降解酶和免疫调节剂的联合应用促进肿瘤微环境重塑并提高免疫许可性。此外,多抗原CAR构建体联合细胞毒性NK细胞和巨噬细胞可对抗抗原异质性和抗原丢失。这些组合方法显著增强体内CAR-T方案的抗肿瘤效力。
可扩展性
最后,制造可扩展性受限和临床标准化不足严重阻碍体内CAR-T治疗的临床转化和广泛采用。传统病毒递送系统主要是慢病毒载体,依赖复杂的GMP级生物制造流程、漫长的生产周期和昂贵的原材料。慢病毒载体的工业生产费用高昂,单批GMP合规产品约需5万至10万美元。尽管基于病毒的体内CAR-T相对体外CAR-T大幅降低成本,但此类支出仍限制大多数患者的临床可及性。此外,繁琐的生产过程常导致批次一致性不理想和治疗性能不稳定。相比之下,新兴非病毒平台,尤其是LNP,提供可扩展制造和优越成本效益,批量生产成本低至5000美元。然而基于LNP的系统仍面临未解决的质量控制问题,制约临床进展。该领域缺乏统一的工业规范和权威的产品标准来标准化LNP生产。关键理化和功能指标,包括粒径分布、封装效率和表面靶向配体密度,常表现出高批次间变异性。这种不一致的质量特征直接导致体内递送效率不稳定和治疗结果多变。除制造和质量控制外,体内CAR-T的临床应用也缺乏标准化操作规范。目前尚无共识指南系统规范核心治疗参数,包括给药途径、个体化剂量、治疗频率和给药间隔。缺乏统一方案带来临床不确定性,导致反应多变并阻碍标准化大规模实施³。
为促进产业化和标准化临床实施,应扩大非病毒平台的制造管线。材料科学和仿生学的进步将进一步提高非病毒载体的递送效力和临床适用性。还需要全面的质量控制框架来量化载体纯度、封装效率、靶向效力和生物活性。这些标准化和受监管的方法可显著加速体内CAR-T治疗的临床转化和实际应用。
结论与展望
总之,体内CAR-T是一种变革性细胞免疫治疗。相对于体外CAR-T产品,它简化了生产管线并扩大了临床可及性。尽管该模式仍面临归纳为5S框架的五大核心转化障碍,但载体设计、基因编辑逻辑和肿瘤微环境重塑的迭代进展正逐步克服这些障碍。靶向准确性、体内细胞寿命和可扩展制造平台的持续改进将使基于体内CAR-T的更安全、持久和可负担的临床干预成为可能。
从监管角度看,全球主要监管机构普遍将体内CAR-T归类为基因治疗而非细胞产品。美国FDA将其作为人基因治疗产品通过生物制品许可申请(BLA)审批,而EMA将其归类为先进治疗药物框架下的基因治疗药品。在中国,NMPA同样将其指定为治疗性生物制品,并发布了体内基因治疗产品的专门药学指南。2026年《生物医学新技术临床研究和临床转化应用管理条例》(国务院第818号令)进一步为机构主导的转化建立了平行的生物医学技术路径。
这一分类从根本上重塑了监管监督。由于活性成分是载体或核酸而非体外操作的细胞,GMP要求从个体化细胞制造转向标准化载体或LNP-mRNA生产。这消除了自体细胞采集、体外扩增和患者特异性放行检测。临床试验设计相应调整。给药以载体或核酸单位表示,长期随访、生物分布、载体脱落和免疫原性监测成为核心要素。总之,这些特征降低制造成本,实现即用型供应链,并减少临床批准障碍,构成CAR免疫治疗可及性革命的重要制度基础。这种有利的政策定位进一步促进其广泛转化。
参考文献
Y. Ren, H. Lin and J. Wei, In vivo chimeric antigen receptor T cell therapy: From mechanistic innovation to clinical translation, Journal of Controlled Release (2026), https://doi.org/10.1016/j.jconrel.2026.115511