深度解析医学证据,lxfs.net为你支撑决策
DNA甲基化是表观遗传学中的一种关键的基因表达调控机制,与细胞分化、多种疾病的进展密切相关。全基因组亚硫酸盐测序(WGBS)被认为是单碱基分辨率检测DNA甲基化水平的金标准技术,但无法分辨细胞类型特异性的DNA甲基化模式。虽然已有单细胞WGBS技术被研发应用,但这些方法可能因多次索引、聚类和操作带来变异性,检测位点有限,CpG回收率低,DNA损失等不足,限制了细胞类型的稳健性以及下游系统性解读。
近日,解放军总医院慈维敏教授、马鑫教授,国家生物信息中心史悦副研究员联合寻因生物谢莹莹博士等合作者,在Science Advances发表文章“High-throughput droplet-based enzymatic DNA methylome profiling enables single-cell resolution of epigenetic heterogeneity”,报道了一种基于液滴的单细胞酶促甲基化测序方法scEM-seq。该方法将条形码连接整合到单次乳化步骤中,随后利用酶促法进行胞嘧啶-尿嘧啶转化。这一设计显著减少了DNA损失,提高了数据利用率,并保持高单细胞CpG回收率,每次实验可稳健地对数万个单细胞进行分析。在外周血单核细胞(PBMC)和前列腺癌组织中,scEM-seq清晰刻画了细胞类型特异性甲基化图谱,充分展示了该方法在表观遗传异质性规模化单细胞解析方面的高灵敏度、可扩展性和易用性。scEM-seq有望为发育、、癌症及其他复杂生物系统中的表观遗传异质性研究开辟新的途径。
基于液滴微流控的scEM-seq
scEM-seq采用温和的酶促甲基化转化流程取代亚硫酸盐转化,并将其与市场上可用的液滴微流控平台集成,包含三个主要步骤和一个微流控装置,用于从单细胞核中构建与Illumina兼容的DNA甲基化测序文库(图1A)。完成细胞核固定和核小体去除和断裂后,在液滴微流控装置内,单细胞核中的DNA片段与来自条形码珠的唯一细胞条形码及唯一分子标识符(UMI)连接;随后水包油液滴破碎,携带条形码的DNA进行酶促转化;转化后的DNA进行扩增,用Tn5转座酶进行标记,最后通过PCR生成最终的测序文库。
scEM-seq从固定细胞核到文库构建的整个流程可在约16小时完成,可并行并行处理8个样本,每项实验可分析超过10,000个细胞。其数据采用统一的计算流程进行处理,实现了可靠的条形码多重鉴定,从而支持跨数据集的稳健质量控制、聚类分析和注释,且每个细胞的测序成本仅约0.024美元,因此适用于大规模单细胞甲基组分析。
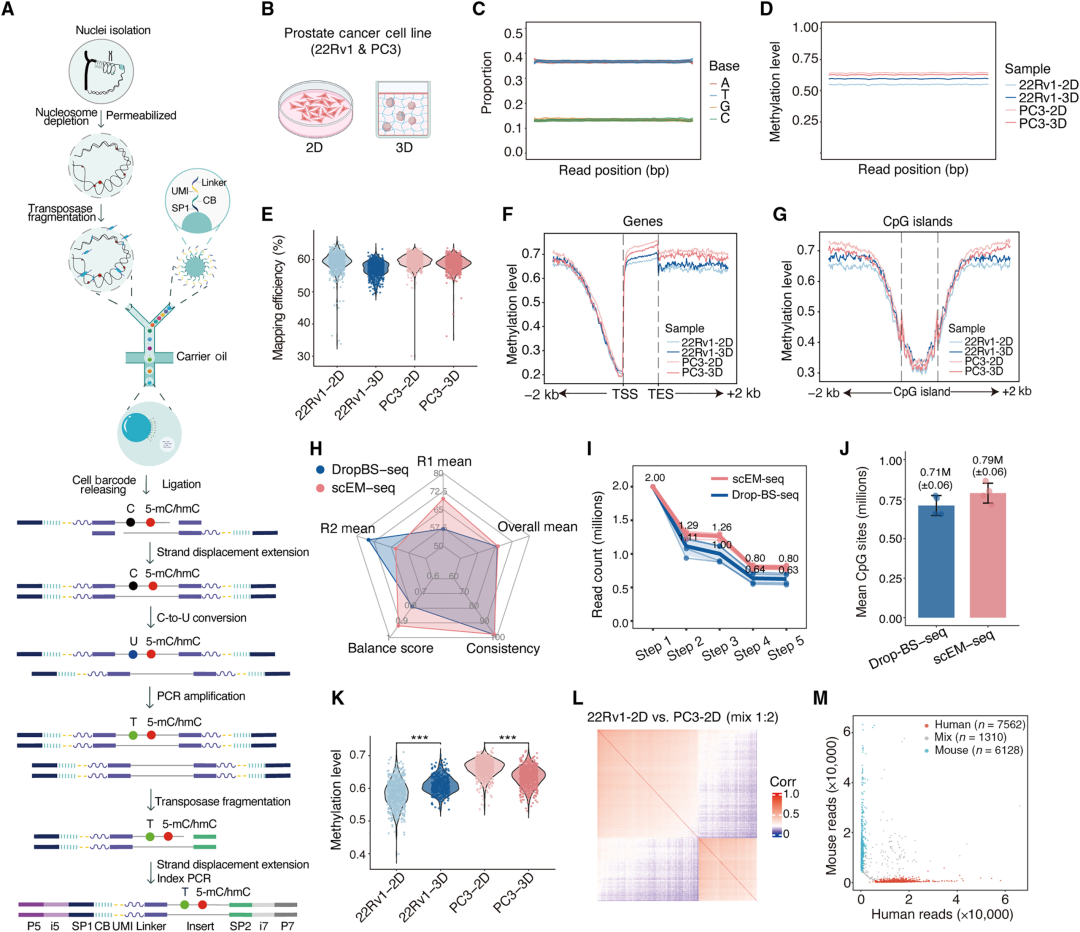
图1.scEM-seq文库制备概述及技术性能。
数据质量超越传统方法
研究利用前列腺癌细胞细胞系和PBMCs评估了scEM-seq的性能。在前列腺癌细胞细胞系中,scEM-seq在每个细胞平均获得85,348个高置信度CpG位点,获得的CpG甲基化结果在整个读长范围内保持稳定,各细胞间的唯一比对效率一致,平均为64%(图1C-E);整体甲基化模式与WGBS数据高度吻合;在匹配的测序输出下,scEM-seq实现了更高的有效CpG回收率,检测到的CpG位点比Drop-BS-seq多出11.3%(图1I、J)。scEM-seq获得的甲基化谱具有良好的内在一致性,能够捕捉到与细胞状态相关的变异(图1K)。在人类和小鼠PBMC混合分析中,15,000个细胞条形码中的7562个被分类为人类来源,6128个为小鼠来源,1310个为混合物种条形码,估计的跨物种多重本体率约为8.7%(图1M)。
以上结果表明,scEM-seq能够生成高质量的单细胞甲基化谱,具有高测序效率、可靠的CpG回收率以及良好的条件内可重复性,并能准确分辨不同细胞状态间的甲基化差异。此外,scEM-seq还能解析培养细胞系中的细胞身份和表观遗传状态。在混合混合细胞群体和已知身份的2D和3D培养细胞聚类分析中,分离的不同簇对应特定的细胞身份,而非培养条件或细胞状态(图2A-B)。这两个簇在全局mCG水平上表现出显著差异,而每细胞总CpG计数的差异则要小得多(图2C-D)。进一步差异甲基化区域(DMRs)的分析显示,其相关通路涉及细胞骨架组织、细胞极性及信号转导,这些过程与2D和3D生长环境下的不同细胞状态密切相关。因此,scEM-seq能够灵敏地捕捉不同细胞环境下的细微且依赖于条件的表观遗传变异。
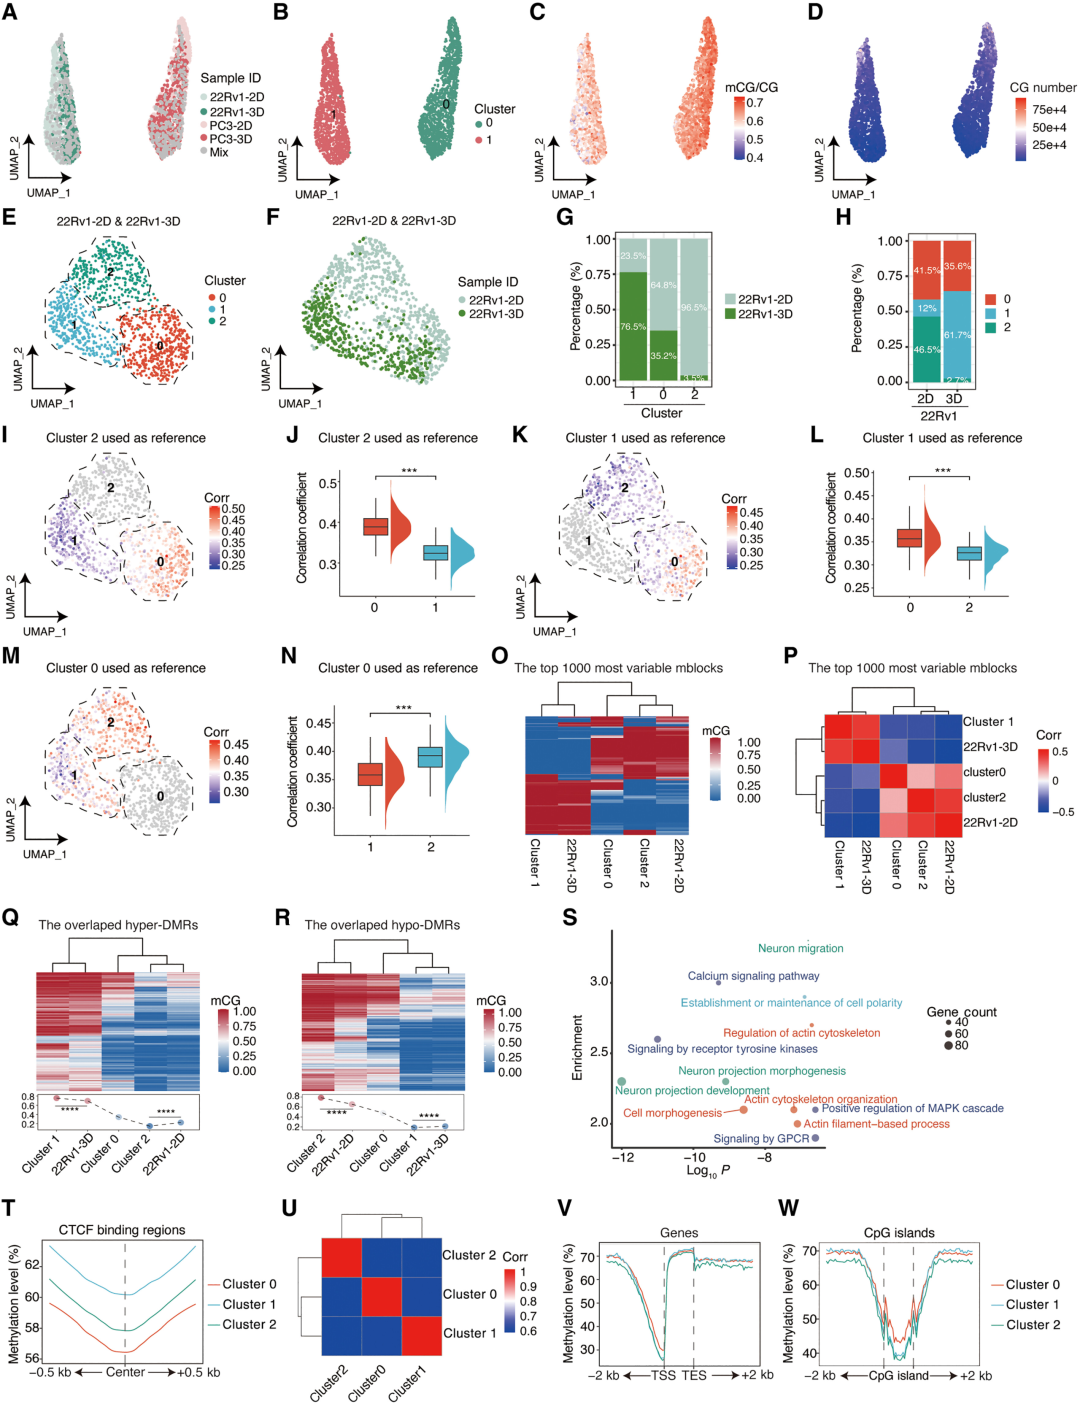
图2.利用scEM-seq对前列腺癌细胞系进行细胞类型聚类。
真实世界的应用
为了验证scEM-seq在真实生物样本中的表现,研究团队进行了两项关键实验。
首先对人类PBMC的分析中,scEM-seq共获得9551个细胞,在每个细胞平均检测到69,569个CpG位点。通过进一步构建单细胞PBMC甲基化矩阵和聚类分析,scEM-seq成功解析了T细胞、B细胞、NK细胞、单核细胞等主要免疫细胞谱系,并识别出细胞类型特异的DMR(图3)。与sciMET-cap相比,scEM-seq的甲基化谱在高表达和低表达DMR区域均显示出与sciMET-cap谱的正相关性,表明两种平台在细胞类型特异性甲基化模式上的一致性,验证了该方法的可靠性。同时,scEM-seq的全基因组设计能够进一步探索更多基因组区域,提供更广阔的DMR发现空间。
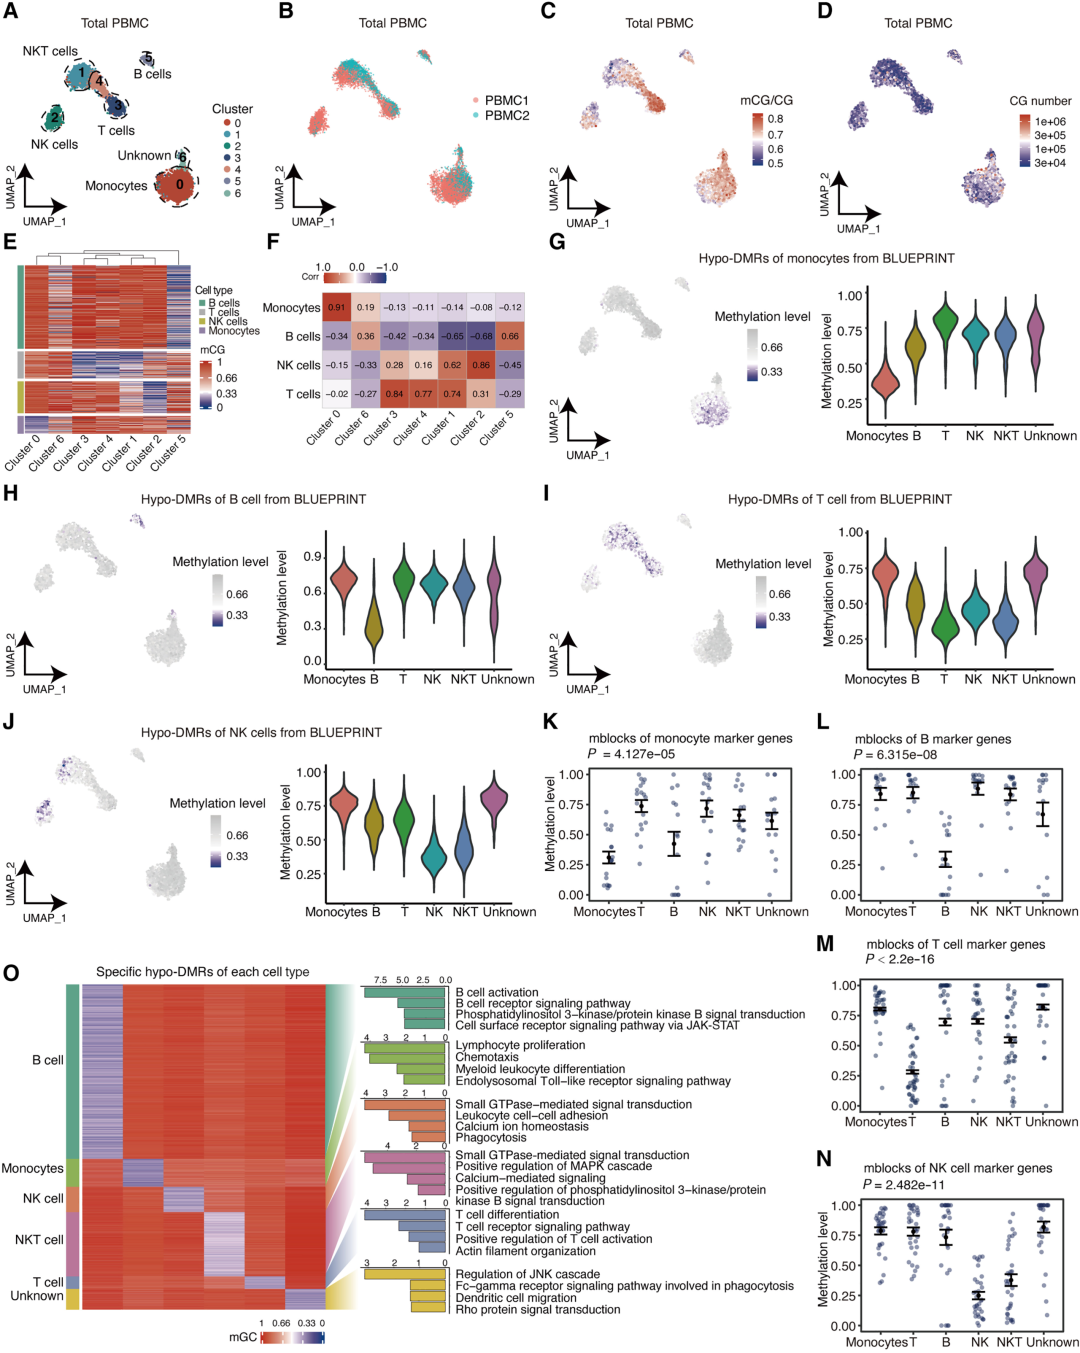
图3.scEM-seq对PBMC的聚类分析。
第二个实验是对更具临床意义的前列腺癌样本进行分析。scEM-seq在9364个前列腺癌细胞中获得约2860万个CpG位点,覆盖了人类基因组(hg38)中超过95%的CpG位点,与批量WGBS数据具有高度一致性,表明scEM-seq在实体瘤样本上表现稳健。初步聚类区分了肿瘤与非肿瘤细胞群体。进一步亚聚类分析,识别出7个和15个新的亚群,包括成纤维细胞、内皮细胞、免疫细胞。这些细胞类型在DNA甲基化分布上表现出显著差异,并在主要甲基化区域类别的相对组成上存在不同。研究进一步评估了前列腺癌细胞中的拷贝数变异(CNV),CNV谱在患者内部表现出高度相似性,但在不同患者间存在明显差异;DNA甲基化改变主要富集在拷贝数发生变化的区域,并呈现出明显的CNV依赖性和肿瘤簇特异性模式,而不同肿瘤细胞群体中CNV与表观遗传组织之间存在异质性关系。以上结果表明,单细胞分辨率的scEM-seq技术不仅能够解析瘤内异质性,还能揭示结构变异与表观遗传多样性之间的相互作用。
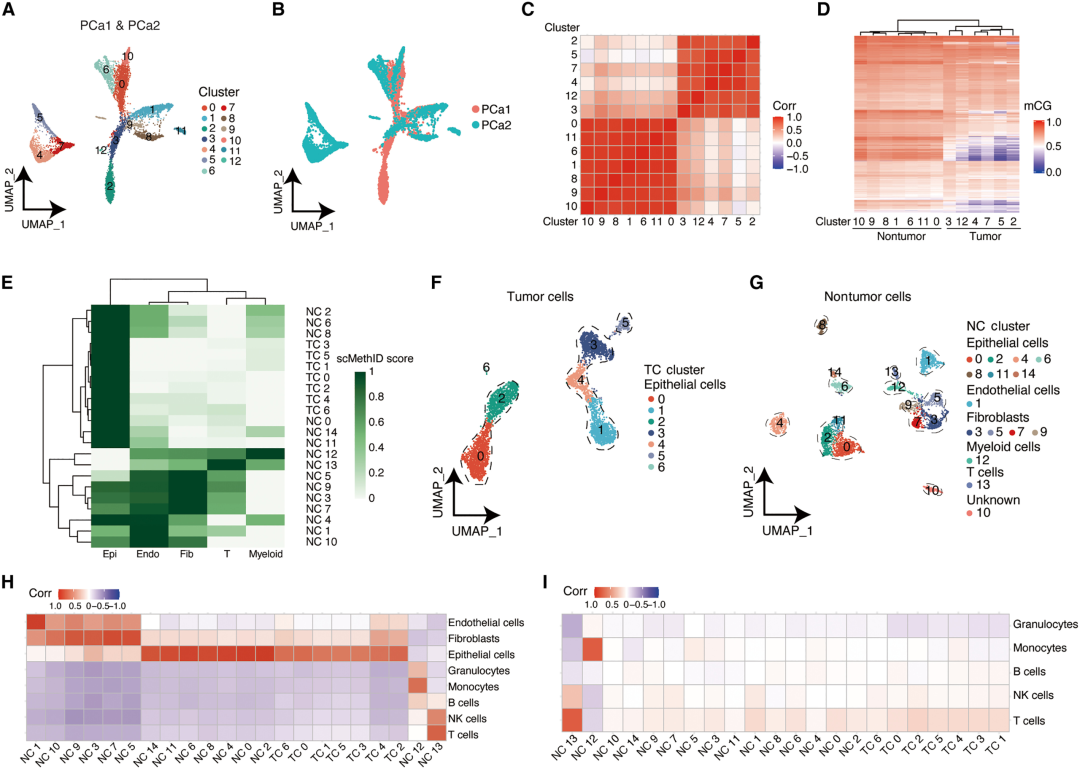
图4.scEM-seq对前列腺癌样本的聚类分析。
结 语
研究团队表示,scEM-seq技术填补了现有商业化液滴系统中高通量全基因组甲基化分析的关键空白,克服了现有高通量和亚硫酸盐依赖方法的关键局限性。scEM-seq仅需一次水包油乳化步骤即可完细胞条形码连接,消除了亚硫酸盐转化和多次乳化步骤带来的DNA断裂和丢失问题。与对混合细胞群体平均信号的批量甲基化分析不同,scEM-seq能够识别罕见细胞状态、亚克隆表观遗传程序以及患者特异性的调控异质性。而与商业液滴平台的兼容,更增强了该方法的可及性。
scEM-seq是一种可扩展、易获取且高性能的解决方案,能够高分辨率地解析在不同生物和临床背景下的表观遗传异质性。但该方法仍有局限性,例如细胞的测序覆盖度远低于批量WGBS,尚未支持在微流控平台上联合测量同一细胞内的染色质可及性或转录状态等。未来,将scEM-seq与新兴的多组学策略相结合,有望进一步提升其分辨率和解释能力,将基于DNA 甲基化的研究范围拓展至细胞调控与疾病领域。
原文信息:
Gaojie Li, Yang Yang, Zhuoran Li, et al. High-throughput droplet-based enzymatic DNA methylome profiling enables single-cell resolution of epigenetic heterogeneity. Science Advances. 23 Oct 2026, DOI: 10.1126/sciadv.aef2844